
制药与生物技术生产
我们的管理团队曾参与20+个符合EU-GMP / WHO-GMP要求的设施项目。我们的专业领域涵盖口服固体制剂(OSD)、液体制剂及无菌制剂生产,具备先进的压差梯度设计、严格的洁净室分区(Grade A/B/C/D)、用于肿瘤药物的高OEB密闭防护,以及用于生物工艺和病毒载体的精确温度控制。
行业领域
无菌性、效价和可追溯性不仅取决于其中的工艺,同样取决于建筑本身。我们的管理团队曾参与20+个符合EU-GMP / WHO-GMP要求的设施项目,涵盖固体制剂、液体制剂和无菌生产、医疗器械组装,以及医院和实验室洁净区。
行业领域
Life Sciences 设施需要一套完整的体系架构:空气处理、HEPA 过滤及压差梯度,以满足 EU GMP Grade A/B/C/D 和 ISO 14644-1 要求;洁净公用系统——纯化水、WFI 和纯蒸汽——以及输送这些介质的工艺管道;以及依据 GAMP 5 开展的 DQ/IQ/OQ/PQ 确认,数据完整性符合 ALCOA+ 要求,记录满足 21 CFR Part 11 和 Annex 11 的规定。
概述
无菌性、效价和可追溯性,既取决于其中的工艺,也同样取决于建筑本身。我们为本行业所做的全部工程设计,都以此为准。
无菌生产设施必须同时做到三件事:防止污染接触暴露的产品;将不相容的物料与人员彼此隔离;并形成能够证明上述两点均已做到的记录。实现这一点的工程设计毫无容错余地。开门即失效的压差梯度、会使两股流线交汇的气锁程序,或审计追踪可被编辑的监测系统——无论设施其余部分表现多好,其中任何一项都会导致设施无法获得生产许可。
修订后的 EU GMP Annex 1 将污染控制策略确立为统领所有这些内容的纲领性文件。屏障技术、气流流型、人流与物流、清洁与消毒、公用工程、监测以及确认方案必须相互衔接,共同论证工艺为何能够得到保护。我们的工程设计正是围绕这一论证展开,设计依据的编写方式也便于与该策略对照阅读。
我们的业务范围涵盖口服固体制剂、液体与半固体制剂、无菌灌装、生物技术与细胞培养、高活性与密闭隔离生产间、医疗器械装配、实验室以及医院临床环境。各类环境的主导风险各不相同——OSD 的交叉污染、灌装工序的无菌保障、高活性产品的密闭与操作人员暴露、器械装配的微粒与 ESD 控制——设计从这一风险出发,而非套用模板。
我们同样在东盟气候条件下开展工作,这改变了空调系统的设计方式。室外环境长达数月接近饱和,使除湿成为首要设计问题,而非辅助调节功能。按峰值露点设计工况选型、正确设置除湿分级并控制再热能耗损失,才能使Grade B洁净区在八月仍保持在湿度范围内,而又不必承担按温带气候设计的系统那样的能耗开支。
业务能力
面向制药、生物技术、医疗器械及医疗健康生产的交钥匙EU-GMP / WHO-GMP设施——专为无菌保证、数据完整性(ALCOA+)及无缝法规合规而设计。
我们的管理团队曾参与20+个符合EU-GMP / WHO-GMP要求的设施项目。我们的专业领域涵盖口服固体制剂(OSD)、液体制剂及无菌制剂生产,具备先进的压差梯度设计、严格的洁净室分区(Grade A/B/C/D)、用于肿瘤药物的高OEB密闭防护,以及用于生物工艺和病毒载体的精确温度控制。
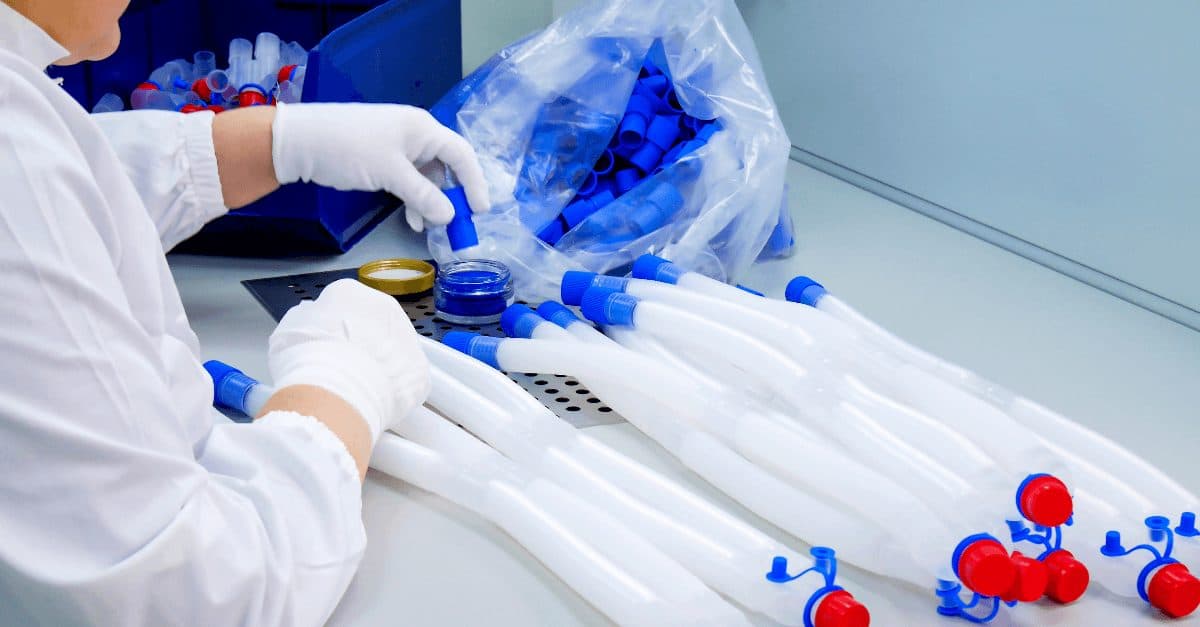
我们为医疗器械制造量身设计精密受控环境。我们的设计融合了严格的颗粒物控制、ESD防护,以及符合国际ISO标准的基于风险的洁净室分级,确保装配与包装过程安全。

患者安全依赖于经工程设计的洁净空气。我们为手术室、保护性隔离病房和药物调配室设计并安装关键的HVAC系统。此外,我们还为通风柜、生物安全柜和分析仪器区域设计专用的实验室通风系统。
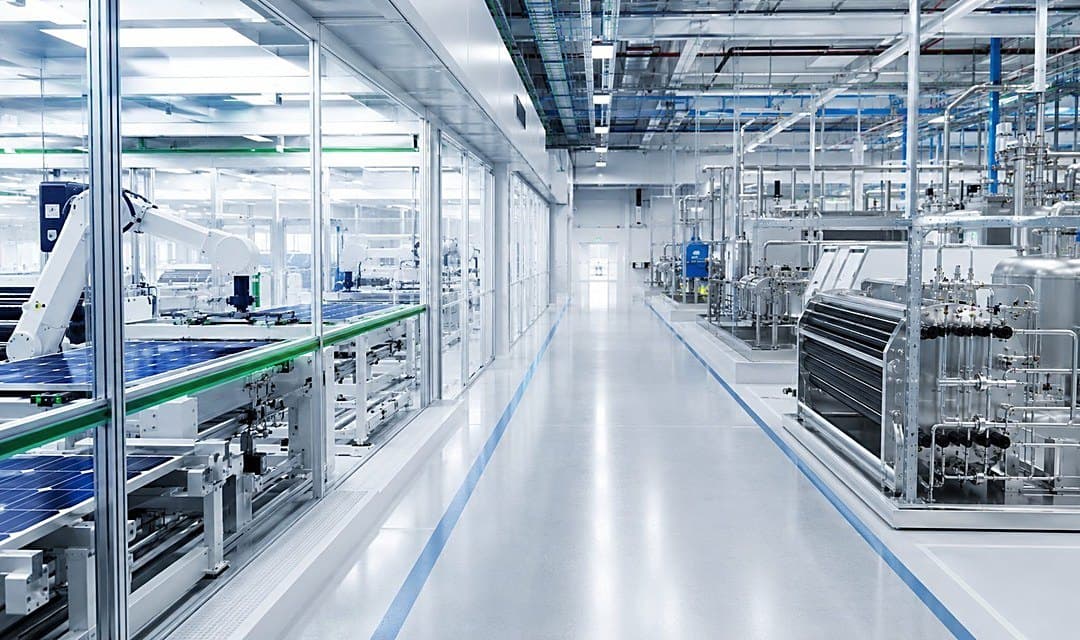
洁净室是每个GMP设施的核心。我们设计完整的HVAC架构——空气处理、HEPA/ULPA过滤、压差梯度及交叉污染控制——按ISO 14644和EU GMP Grade A/B/C/D进行分级,并经验证可在任何气候条件下(包括高湿热带环境)维持关键工况。
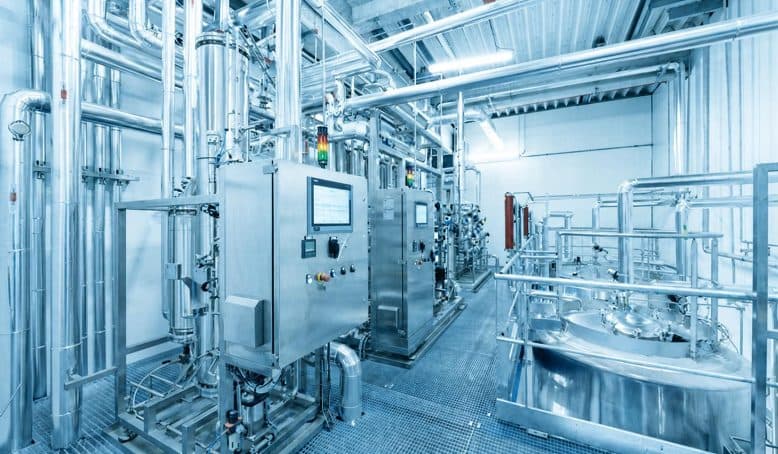
无菌生产依赖于药用级公用工程。我们设计并安装洁净公用系统——纯化水(PW)、注射用水(WFI)和纯蒸汽——以及轨道焊接工艺管道,全部具备完整文件记录与可追溯性,以支持确认工作及 GMP 日常运行。

合规性从设计之初即融入其中,而非事后附加。我们遵循GAMP 5开展工作,交付具备完整可追溯性的全套DQ / IQ / OQ / PQ验证文件包,并依据21 CFR Part 11和EU-GMP Annex 11开展SCADA / EBR验证。
我们的方法
从工艺描述到取得许可并完成确认的设施所需的实施流程。
明确产品、工艺步骤、批量、生产排产模式、产品暴露操作及清洁方案,并依据职业接触限值和交叉污染风险评估密闭防护要求。该评估决定洁净级别、隔离屏障技术,以及厂房能否用于多产品生产。
输出
房间已划分洁净度级别,压差梯度已设定,人流、物流、产品流、废弃物流及设备流均已规划布置,确保不相容的流向绝不交叉。气锁方案、更衣程序、传递窗设置及废弃物出口通道统一设计——这些正是污染控制策略后续必须论证的决策。
输出
空气处理架构在此阶段确定——回风与全新风直排的边界划分、单向流区域、末端过滤,以及密闭隔离所需的区域隔离。在工艺有要求之处选用屏障技术;洁净公用系统在设计之初即纳入消毒方案、取样点和可排空性,而非事后添加。
输出
监测与控制架构是按照记录必须证明的内容来制定的:关键参数的连续监测、报警与偏离处理、安全且可追溯到人的审计追踪、用户权限管理和电子签名。软件按 GAMP 5 进行分类并作出规定,以确保可以开展验证。
输出
安装按停工待检点进行检查,系统完成调试与平衡,并按与贵方质量部门商定的方案执行 IQ、OQ 和 PQ。在设施放行之前,洁净室洁净度级别、过滤器完整性、自净恢复、气流流型可视化及密闭性能均须逐项验证。
输出
设施交付时附带完整、编有索引的文件包,以及一套使其保持验证状态的维护与再确认方案。定期复测、校准和变更控制在服务协议下持续执行,从而在下次检查时对合规状态心中有数,而不是听天由命。
输出
技术参数
所列标准中公布的限值和指导值,以及注明处的典型设计值。项目标准在设计依据及贵方的污染控制策略(CCS)中确定。
| Grade A——产品暴露的关键区域 | 静态与动态均为 ISO 5;粒子数 ≤ 3,520 个/m³,粒径 ≥ 0.5 µm |
|---|---|
| Grade B — Grade A 的背景区 | 静态 ISO 5,动态 ISO 7 |
| Grade C — 配制及关键性较低的工序 | 静态 ISO 7,动态 ISO 8 |
| Grade D — 辅助与物料传递 | 静态 ISO 8 |
| Grade A气流速度 | 工作位置处 0.36 – 0.54 m/s |
| 压差梯度 | 相邻级别之间 10 – 15 Pa,方向由隔离控制策略确定 |
| 自净 | 设计目标:受扰后恢复至洁净级别状态 ≤ 20 分钟 |
| Grade B 和 C 换气次数 | 通常为 20 – 60 ACPH,依据计算负荷与自净恢复要求确定 |
|---|---|
| 末端过滤 | HEPA H14 ≥ 99.995 %(MPPS 处),适用于 Grade A 级与 B 级;其他区域按风险采用 H13 或 H14 |
| 温度 | 通常为 20 ± 2 °C;Grade B 区域采用由更衣要求决定的设定点 |
| 相对湿度 | 通常为 45 ± 10 % RH;吸湿性及湿度敏感产品采用更严格的控制范围 |
| 密闭生产套间 | 直流式或安全更换式回风,负压梯度,袋进袋出过滤 |
| 屏障技术 | 在工艺要求与操作人员隔离时集成 RABS 与隔离器 |
| 纯化水 | 电导率 ≤ 1.3 µS/cm(25 °C时,USP <645> 第1阶段,严于Ph. Eur.限值),TOC ≤ 500 ppb,同时满足Ph. Eur.与USP要求 |
|---|---|
| 注射用水 | 符合《欧洲药典》及 USP 限度,热循环或冷循环分配,并采用规定的消毒方案 |
| 纯蒸汽 | 冷凝水符合 WFI 限度;不凝性气体、干燥度和过热度符合 EN 285 |
| 配电 | 316L,轨道焊接,可排空,盲管长度与坡度限值在设计阶段确定 |
| 工艺气体 | 压缩空气和氮气按 ISO 8573-1 分级,并设使用点过滤 |
| 连续监测 | 关键位置的粒子计数、压差、温度和湿度 |
|---|---|
| 环境监测支持 | 活性微生物与非活性微粒采样点依据书面风险评估设定 |
| 电子记录 | 21 CFR Part 11 与 EU GMP Annex 11 —— 访问控制、审计追踪、电子签名 |
| 数据完整性 | 应用于记录的设计、保存和审核的ALCOA+原则 |
| 软件生命周期 | GAMP 5 分类、规格制定、验证与可追溯性 |
| 确认 | DQ、IQ、OQ 和 PQ 依据 EU GMP Annex 15 执行,再确认周期于交付时确定 |
交付成果
合规
请告诉我们您的设施情况,我们会将您的咨询转交给相应的工程负责人。
洞察

Grade B静态时须达到ISO 5(3,520个≥0.5 µm的粒子/m³),而动态时只需达到ISO 7(352,000个/m³)。这一百倍的放宽涵盖了生产线运行和人员作业,而人员是更大的污染源。应按实际在岗人数确定风量,设定自净时间,将更衣作为一项控制措施,并在人员作业的位置进行监测。
洞察阅读

ISO 13485 §6.4.2要求形成文件的污染控制,但未指定洁净室洁净级别。根据灭菌方式、与患者接触情况和生物负载敏感性来确定级别,器械组装往往落在ISO 8,仅在必要处采用ISO 7,风量少于Grade C,AHU更小,并且有审计员能看懂的理由。
洞察阅读

夜班更换过滤器却未做检漏测试,维护就会演变成偏差。GMP 的维护工作以基于资产台账建立的关键性等级为依据,在同一系统中管理计划性维护与纠正性维修,实施基于风险的再确认与校准,并依据维保协议在东南亚范围内提供 24/7 响应。
洞察阅读

大多数AHU故障在成为报警之前就已在BMS数据中显现。应对过滤器压差、恒定风量下的风机转速或功率、轴承振动与温度,以及盘管阀门开度进行趋势监测。在GMP工厂中,通过趋势提前发现故障,就能把它转化为在变更控制下进行的计划性工作。
洞察阅读

越南制造商可通过以下途径进入欧盟市场:收购上市许可并进行场地转移、通过技术转移进行新注册,或自主研发。三种途径均需要符合EU GMP要求的场地和质量体系、位于欧盟的上市许可持有人(MAH)、质量受权人以及药物警戒体系。
洞察阅读

根据EU GMP Annex 1(2022),用于无菌工艺的RABS至少需要Grade B背景环境,而封闭式隔离器可置于Grade D,开放式隔离器一般置于Grade C。这一选择将在工厂整个生命周期内决定HVAC的规模、更衣要求、运行操作和运行成本。
洞察阅读

无菌房间保持正压是为了保护产品;高活性OSD房间则必须将粉尘控制在室内。照搬无菌模板的压差梯度,会在每次开门时把API粉尘送入走廊。逐一核查每扇门的气流方向箭头,有针对性地选择负压气锁(sink 型)或正压气锁(bubble 型),并通过袋进袋出HEPA过滤箱排风。
洞察阅读
Life Sciences
EU GMP Annex 1(2022)第 6.13 条要求在所有出水口和使用点取样,并考虑最差情况位置,且每天对生产用水进行代表性取样。只有在绘制管道轴测图之前,P&ID 上已标出可到达的取样阀、降温换热器出口、回路回水端和冲洗排放口,这一要求才能落实。
洞察阅读

通过了却无法追溯到某项需求的测试,是常见的确认缺口。从首版设计发布起就建立一份可追溯性矩阵,将每一条URS条目与其计算书、图纸和测试方案关联起来,就能把检查员的提问变成一个行号,而不是一场会议。
洞察阅读

在高架货架仓储中,货架底部起火后会沿货架间的竖向烟道空间向上蔓延,而吊顶标准喷头动作滞后,难以有效扑及火源。当储物顶部高度达到7.5 m时,除非采用覆盖该类储存商品的ESFR设计,否则应设置货架内喷头,并使货架布置与喷头布置协同确定,从而同时保护建筑和供应链。
洞察阅读
Life Sciences
单班制Grade C/D洁净区每周有128小时处于无人状态(全周共168小时),因此降风量值班运行是划算的。在热带气候下,风险在于湿度:如果将除湿与风机一并关闭,周一就得先对洁净区进行除湿干燥。应保持露点控制,维持压差梯度,并合理安排恢复正常运行的时间。
洞察阅读
洁净级别、温湿度范围、与各相邻房间的压差、内部负荷及装修饰面,都会改变气流和设备。在布局图开始前为每个房间确定一份房间数据表(RDS),并以34份标准制药RDS库为起点,可避免日后重做负荷计算和AHU选型。
洞察阅读
技术资料
这些是我们自己也会查阅的参考资料。无需注册;凡数据出自标准,我们均注明出处。
所有ISO 14644-1洁净度等级和粒径,以及与之对应的EU GMP级别。
打开工具EN 1822 HEPA 与 ULPA 在 MPPS 下的过滤效率,以及为其提供保护的 ISO 16890 组别。
打开工具问题
由实际执行工作的工程师解答。
它使污染控制策略成为其他所有文件都必须与之保持一致的基准文件,并提高了对屏障技术、气流流型可视化以及监测点位设置论证的要求。在实践中,这意味着设计决策需要有书面的、基于风险的依据,而不能沿用先例——并且污染控制策略、设计依据与确认方案三者必须相互一致、口径统一。
这取决于产品。多产品共线生产需通过分区隔离、围封、专用或可清洁设备以及经验证的清洁工艺来实现,其决策取决于毒理学评估和交叉污染风险评估。某些产品——特定的高致敏性或高活性化合物——必须使用专用设施,而这一点正是通过评估来确定的,且必须在平面布局定案之前完成。
两者都将操作人员与敞开产品隔离。RABS 采用刚性围隔结构,配合单向流和受控进入方式,置于 Grade B 背景环境中。隔离器则为密闭结构,由自带的空气处理系统维持规定的压差体系,并经过生物去污,因而允许采用较低级别的背景环境。隔离器提供更高的无菌保证水平和更低的背景环境运行成本;RABS 则具有更高的操作灵活性和更低的初始投资。应根据工艺、批次模式和干预频次来决定采用哪一种。
通过按峰值露点设计工况而非峰值干球温度进行选型,并对除湿进行分级,使负荷在效率最高的环节被去除,而不是对全部风量过度冷却后再加热。根据所需的湿度区间,这意味着采用合理选型的冷却盘管除湿、干燥剂除湿辅助,或两者兼用——并配合热回收以降低再热能耗损失。在工艺需要时,可实现低至± 2 % RH的湿度区间。
确保设施所生成的记录具备可归属性、易读性、同步性、原始性和准确性,并持续保持这些特性。落实到设计层面即为:采用独立账户的安全用户权限管理、不可篡改的审计追踪、跨系统时间同步、明确的数据保存与备份规定、受控的配置变更,以及按规定设置的监测方式——关键参数须连续记录,而非人工抽样采集。
是的。在运行中的厂房内施工须围绕再确认边界进行规划——包括临时围隔、约定的停机窗口、受控出入路线,以及覆盖所有相邻洁净分级区域的影响评估。周边厂房在整个过程中始终保持其已验证状态,受影响的系统则依据事先约定的方案进行再确认。
我们提供工程与确认证据,并就设计依据、确认结果与维护记录向贵方质量团队提供技术性说明与支持。文件的编制结构确保每一项设计决策都可从相应需求追溯至验证该需求的测试。