Zum Inhalt springen

Branchen

Life Sciences

Sterilität, Wirkstärke und Rückverfolgbarkeit werden ebenso vom Gebäude bestimmt wie vom Prozess darin. Unser Managementteam hat an 20+ EU-GMP-/WHO-GMP-konformen Anlagen mitgewirkt – in der Herstellung fester, flüssiger und steriler Darreichungsformen, in der Medizinproduktemontage sowie in Reinbereichen von Krankenhäusern und Laboren.

Branchen

Einleitung

Eine Life Sciences-Anlage erfordert eine durchgängige Gesamtarchitektur: Lüftungstechnik, HEPA-Filtration und Druckkaskaden nach EU GMP Grade A/B/C/D und ISO 14644-1; Reinmedien – gereinigtes Wasser, WFI und Reindampf – sowie die Prozessrohrleitungen, die sie führen; und DQ/IQ/OQ/PQ-Qualifizierung nach GAMP 5, mit Datenintegrität nach ALCOA+ und Aufzeichnungen, die den Anforderungen von 21 CFR Part 11 und Annex 11 genügen.

Übersicht

Anlagen, die den Patienten am Ende des Prozesses schützen

Sterilität, Wirkstärke und Rückverfolgbarkeit werden ebenso sehr vom Gebäude bestimmt wie vom Prozess darin. Alles, was wir für diesen Sektor planen und ausführen, richtet sich danach.

Eine sterile Produktionsanlage muss drei Dinge gleichzeitig leisten: Kontamination vom offenen Produkt fernhalten, unverträgliche Materialien und Personenströme trennen und eine Dokumentation erzeugen, die beides belegt. Die dafür erforderliche Technik verzeiht keine Fehler. Eine Druckkaskade, die beim Öffnen einer Tür zusammenbricht, eine Schleusensequenz, in der sich zwei Ströme begegnen, oder ein Monitoringsystem, dessen Audit Trail veränderbar ist — jedes davon verhindert, dass eine Anlage eine Herstellungserlaubnis erhält, so gut der Rest auch funktionieren mag.

Der überarbeitete EU GMP Annex 1 hat die Contamination Control Strategy zum ordnenden Dokument für all dies gemacht. Barrieretechnik, Strömungsverhältnisse, Personal- und Materialflüsse, Reinigung und Desinfektion, Medienversorgung, Monitoring und das Qualifizierungsprogramm müssen sich zu einer schlüssigen Begründung dafür fügen, warum der Prozess geschützt ist. Unsere Planung richtet sich an dieser Begründung aus, und die Auslegungsgrundlage wird so verfasst, dass sie parallel zur Strategie gelesen werden kann.

Unser Leistungsspektrum umfasst feste orale Darreichungsformen (OSD), flüssige und halbfeste Darreichungsformen, sterile Abfüllung (Fill & Finish), Biotechnologie und Zellkultur, Hochwirkstoff- und Containment-Bereiche, die Montage von Medizinprodukten, Labore sowie klinische Bereiche in Krankenhäusern. Jeder Bereich hat ein anderes maßgebliches Risiko — Kreuzkontamination bei OSD, aseptische Integrität in der sterilen Abfüllung, Containment und Bedienerexposition bei Hochwirkstoffen, Partikel- und ESD-Kontrolle in der Medizinproduktemontage — und die Planung setzt an diesem Risiko an, nicht an einer Vorlage.

Wir sind auch im ASEAN-Klima tätig, und das verändert die Auslegung der Anlage. Außenbedingungen, die über Monate nahe der Sättigung liegen, machen die Entfeuchtung zu einer primären Auslegungsaufgabe statt zu einer Feinregelungsfunktion. Die Auslegung auf den Spitzen-Taupunkt-Auslegungsfall, die richtige Stufung der Entfeuchtung und die Begrenzung des Nacherwärmungsaufwands sorgen dafür, dass ein Grade B-Bereich auch im August innerhalb seines Feuchtebands bleibt — ohne die Energiekosten einer Anlage, die für ein gemäßigtes Klima ausgelegt wurde.

Kompetenzen

Leistungsumfang

Schlüsselfertige EU-GMP / WHO-GMP-Anlagen für die Pharma-, Biotech-, Medizinprodukte- und Gesundheitsproduktion — ausgelegt für Sterilitätssicherung, Datenintegrität (ALCOA+) und lückenlose Einhaltung regulatorischer Anforderungen.

Pharma- und Biotechproduktion

Unser Managementteam hat an 20+ EU-GMP-/WHO-GMP-konformen Anlagen mitgewirkt. Unsere Expertise umfasst die Herstellung oraler fester Darreichungsformen (OSD), flüssiger und steriler Arzneimittel – mit ausgefeilten Druckkaskaden, strikter Reinraum-Zonierung (Klassen A/B/C/D), High-OEB-Containment für die Onkologie sowie präziser Temperaturregelung für Bioprozesse und virale Vektoren.

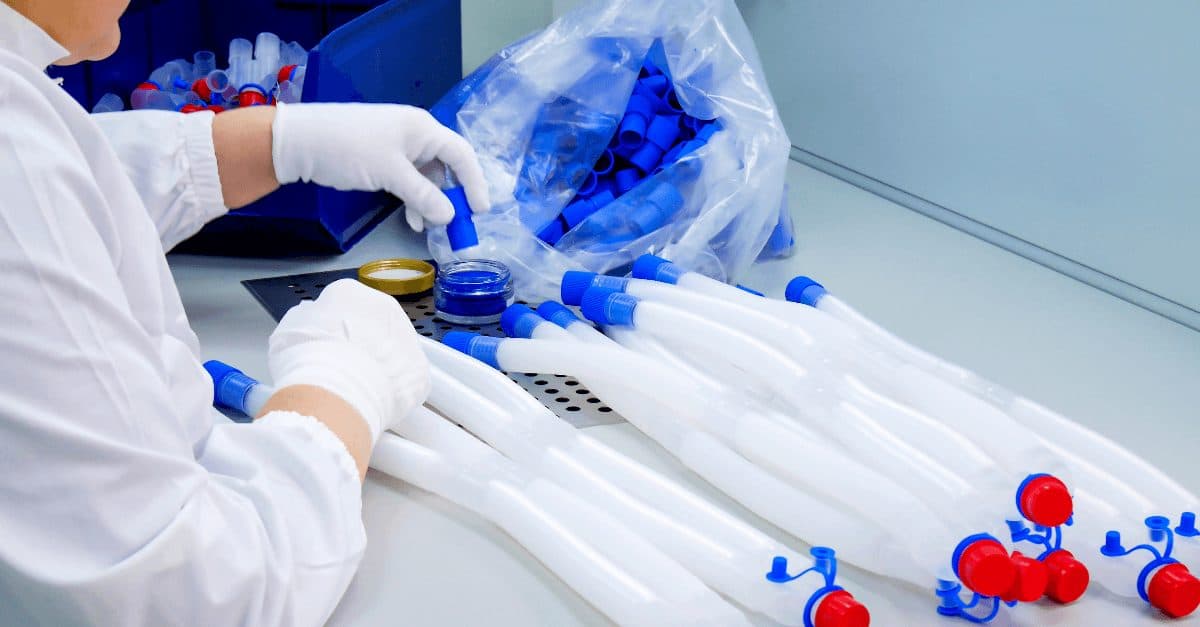
Montage von Medizinprodukten

Wir planen präzise geregelte Umgebungen, die für die Medizinproduktefertigung optimiert sind. Unsere Auslegungen umfassen eine strenge Partikelkontrolle, ESD-Schutz und risikobasierte Reinraum-Klassifizierungen gemäß internationalen ISO-Normen und gewährleisten so eine sichere Montage und Verpackung.

Krankenhäuser, Labore und sterile klinische Bereiche

Patientensicherheit beruht auf technisch aufbereiteter Reinluft. Wir planen und installieren kritische HVAC-Systeme für Operationssäle, Schutzisolationszimmer und Herstellapotheken. Darüber hinaus planen wir spezielle Laborlüftungen für Laborabzüge, mikrobiologische Sicherheitswerkbänke und Bereiche für Analysegeräte.

Reinraum-HVAC & Kontaminationskontrolle

Der Reinraum ist das Herzstück jeder GMP-Anlage. Wir planen die vollständige HVAC-Architektur – Luftaufbereitung, HEPA/ULPA-Filtration, Druckkaskaden und Kontrolle von Kreuzkontaminationen –, klassifiziert nach ISO 14644 und EU GMP Grade A/B/C/D und validiert, um kritische Bedingungen in jedem Klima einzuhalten, einschließlich tropischer Umgebungen mit hoher Luftfeuchtigkeit.

Reinmedien & Prozessverrohrung

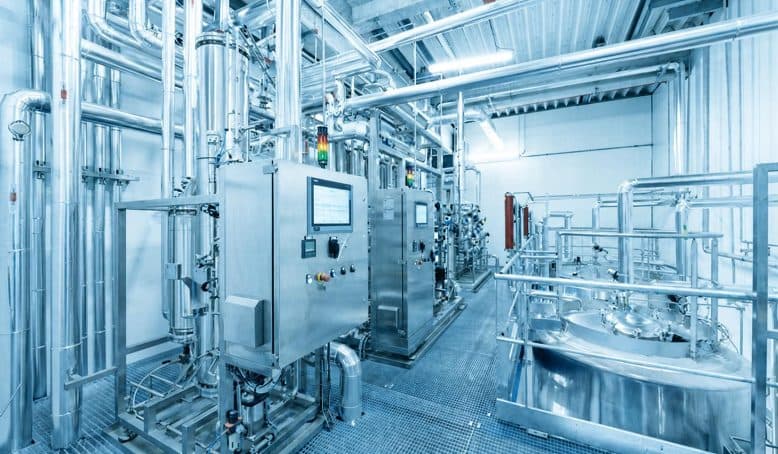
Die sterile Produktion ist auf Medien in Pharmaqualität angewiesen. Wir planen und installieren Reinmediensysteme — Gereinigtes Wasser (PW), Wasser für Injektionszwecke (WFI) und Reindampf — sowie orbitalgeschweißte Prozessrohrleitungen, vollständig dokumentiert und rückverfolgbar zur Unterstützung der Qualifizierung und des routinemäßigen GMP-Betriebs.

Validierung, Qualifizierung & GMP-Compliance

Compliance wird von Anfang an mitkonzipiert, nicht nachträglich aufgesetzt. Auf Basis von GAMP 5 liefern wir vollständige DQ / IQ / OQ / PQ-Validierungspakete mit lückenloser Rückverfolgbarkeit sowie SCADA-/EBR-Validierung gemäß 21 CFR Part 11 und EU-GMP Annex 11.

Unser Ansatz

Wie eine Life Sciences-Anlage ausgelegt wird

Der Ablauf, der von einer Prozessbeschreibung zu einer zugelassenen, qualifizierten Anlage führt.

  1. Prozessdefinition und Containment-Bewertung

    Produkt, Prozessschritte, Chargengröße, Kampagnenschema, Arbeitsgänge am offenen Produkt und Reinigungsregime sind definiert, und die Containment-Anforderung wird anhand der Arbeitsplatzgrenzwerte und des Kreuzkontaminationsrisikos bewertet. Daraus ergeben sich Reinraumklasse, Barrieretechnologie und die Frage, ob die Anlage mehrproduktfähig sein kann.

    Ergebnis

    • Prozessablauf und Bewertung offener Produkthandhabung
    • Containment- und OEB-Bewertung
    • Risikobewertung zur Kreuzkontamination
  2. Zonierung, Flüsse und Grundlagen der Kontaminationskontrolle

    Die Räume werden klassifiziert, die Druckkaskade festgelegt und die Personal-, Material-, Produkt-, Abfall- und Geräteflüsse so ausgelegt, dass sich unverträgliche Bewegungen niemals kreuzen. Schleusenkonzept, Umkleidesequenz, Durchreichen und Abfallausschleusung werden gemeinsam geplant — es sind genau die Entscheidungen, die die Contamination Control Strategy später begründen muss.

    Ergebnis

    • Layout der Reinraumklassen und Druckkaskade
    • Fließschemata für Personen-, Material- und Abfallflüsse
    • Schleusen- und Umkleidekonzept
  3. HVAC-, Barriere- und Medienplanung

    Das Lüftungskonzept steht fest — Grenzen zwischen Umluft- und reinem Außenluftbetrieb, Bereiche mit turbulenzarmer Verdrängungsströmung, endständige Filtration und die für das Containment erforderliche Trennung. Barrieretechnik wird dort gewählt, wo der Prozess es erfordert, und Reinmedien werden so ausgelegt, dass Sanitisierungskonzept, Probenahmestellen und Entleerbarkeit von vornherein integriert und nicht nachträglich ergänzt werden.

    Ergebnis

    • HVAC-Schemata und Luftmengenlisten
    • Spezifikation von Barriere- und Containment-Systemen
    • R&I-Fließschemata der Reinmedien und Sanitisierungskonzept
  4. Automatisierung, Monitoring und Datenintegrität

    Die Monitoring- und Steuerungsarchitektur wird auf das ausgelegt, was die Dokumentation belegen muss: kontinuierliches Monitoring kritischer Parameter, Alarm- und Abweichungsmanagement, sicherer und zuordenbarer Audit Trail, Benutzerzugriffskontrolle und elektronische Signatur. Die Software wird nach GAMP 5 kategorisiert und so spezifiziert, dass eine Verifizierung möglich ist.

    Ergebnis

    • Regelphilosophie und Funktionsspezifikation
    • Verzeichnis der Messstellen und Alarmgrenzen
    • Datenintegritäts- und Part-11-/Annex 11-Bewertung
  5. Bau, Inbetriebnahme und Qualifizierung

    Die Installation wird anhand von Haltepunkten geprüft, die Systeme werden in Betrieb genommen und einreguliert, und IQ, OQ und PQ werden gemäß den mit Ihrer Qualitätseinheit abgestimmten Protokollen durchgeführt. Reinraum-Klassifizierung, Filterintegrität, Erholzeit, Strömungsvisualisierung und Containment-Leistung werden sämtlich verifiziert, bevor die Anlage freigegeben wird.

    Ergebnis

    • Inbetriebnahme- und Einregulierungsprotokolle
    • IQ-, OQ- und PQ-Pakete
    • Ergebnisse der Klassifizierungs-, Integritäts- und Erholzeitprüfungen
  6. Übergabe und fortlaufende Compliance

    Die Anlage wird mit einem vollständigen, indexierten Dokumentationspaket sowie einem Wartungs- und Requalifizierungsprogramm übergeben, das den validierten Zustand aufrechterhält. Periodische Wiederholungsprüfungen, Kalibrierung und Änderungskontrolle laufen im Rahmen eines Servicevertrags weiter, sodass der Stand bei der nächsten Inspektion bekannt ist und nicht nur erhofft wird.

    Ergebnis

    • Qualifizierungs- und Übergabepaket
    • Wartungs- und Requalifizierungsprogramm
    • Schulungs- und Betriebsdokumentation

Technische Parameter

Umgebungs- und Medienkriterien

Veröffentlichte Grenz- und Richtwerte aus den genannten Normen sowie, sofern angegeben, typische Auslegungswerte. Die Projektkriterien werden in der Auslegungsgrundlage und in Ihrer Kontaminationskontrollstrategie festgelegt.

Reinheitsklassen für Reinräume — EU GMP Annex 1 und ISO 14644-1

Grade A — kritischer Bereich mit offenem ProduktISO 5 im Ruhezustand und im Betriebszustand; ≤ 3.520 Partikel ≥ 0,5 µm pro m³
Grade B — Hintergrundbereich zu Grade AISO 5 im Ruhezustand, ISO 7 im Betriebszustand
Grade C — Vorbereitung und weniger kritische SchritteISO 7 im Ruhezustand, ISO 8 im Betriebszustand
Grade D — unterstützende Tätigkeiten und MaterialhandhabungISO 8 im Ruhezustand
Grade-A-Luftgeschwindigkeit0,36 – 0,54 m/s an der Arbeitsposition
Druckkaskade10 – 15 Pa zwischen benachbarten Reinheitsklassen, mit durch die Containment-Strategie festgelegter Druckrichtung
ErholungAuslegungsziel ≤ 20 Minuten bis zum klassifizierten Zustand nach einer Störung

Luft, Temperatur und Feuchte

Luftwechselrate, Grade B und CTypischerweise 20 – 60 ACPH, abgeleitet aus berechneter Last und Erholzeitanforderung
EndfiltrierungHEPA H14 ≥ 99,995 % bei MPPS für Grade A und B; H13 oder H14 in den übrigen Bereichen risikobasiert
TemperaturTypischerweise 20 ± 2 °C; durch die Bekleidung bestimmte Sollwerte in Grade B-Bereichen
Relative FeuchteTypischerweise 45 ± 10 % RH; engere Bandbreiten für hygroskopische und feuchtigkeitsempfindliche Produkte
Containment-SuitenReiner Außenluftbetrieb oder Umluftbetrieb mit Safe-Change-Filtern, Unterdruckkaskade, Bag-in-/Bag-out-Filtration
BarrieretechnologieIntegration von RABS und Isolatoren, wo der Prozess eine Trennung vom Bediener erfordert

Reinmedien

Gereinigtes WasserLeitfähigkeit ≤ 1,3 µS/cm bei 25 °C (USP <645> Stufe 1, strenger als der Ph.-Eur.-Grenzwert) und TOC ≤ 500 ppb, erfüllt sowohl Ph. Eur. als auch USP
Wasser für InjektionszweckeGrenzwerte gemäß Ph. Eur. und USP, Heiß- oder Kaltringleitung mit definierter Sanitisierung
ReinstdampfKondensat gemäß den WFI-Grenzwerten; nicht kondensierbare Gase, Dampftrockenheit und Überhitzung gemäß EN 285
Verteilung316L, orbitalgeschweißt, entleerbar, Totraum- und Gefällegrenzen in der Auslegung festgelegt
ProzessgaseDruckluft und Stickstoff klassifiziert nach ISO 8573-1 mit Filtration am Verbrauchsort

Überwachung, Automatisierung und Dokumentation

Kontinuierliche ÜberwachungPartikelzahl, Differenzdruck, Temperatur und Feuchte an kritischen Stellen
Unterstützung beim UmgebungsmonitoringProbenahmestellen für vermehrungsfähige und nicht vermehrungsfähige Partikel, festgelegt anhand einer dokumentierten Risikobewertung
Elektronische Aufzeichnungen21 CFR Part 11 und EU GMP Annex 11 — Zugriffskontrolle, Audit Trail, elektronische Signatur
DatenintegritätALCOA+-Grundsätze, angewandt auf Gestaltung, Aufbewahrung und Überprüfung von Aufzeichnungen
Software-LebenszyklusGAMP 5-Kategorisierung, -Spezifikation, -Verifizierung und -Rückverfolgbarkeit
QualifizierungDQ, IQ, OQ und PQ nach EU GMP Annex 15, mit bei der Übergabe festgelegtem Requalifizierungsintervall

Liefergegenstände

Was ein Projekt im Bereich Life Sciences liefert

  • Lastenheft und Auslegungsgrundlage
  • Containment- und Kreuzkontaminationsrisikobewertung
  • Reinraumklassenübersicht, Druckkaskade und Raumdatenblätter
  • Fließschemata für Personen-, Material-, Produkt- und Abfallflüsse
  • HVAC-Schemata, Luftmengenlisten und h,x-Berechnungen
  • R&I-Fließschemata der Reinmedien, Sanitisierungskonzept und Probenahmeplan
  • Spezifikation von Barriere-, Isolator- und Containment-Systemen, sofern zutreffend
  • Regelphilosophie, Überwachungsplan und Alarmgrenzwerte
  • Datenintegritäts- und Part-11-/Annex 11-Bewertung
  • Föderiertes BIM-Modell und ausführungsfreigegebene Zeichnungen
  • DQ-, IQ-, OQ- und PQ-Protokolle sowie Berichte zu deren Durchführung
  • Ergebnisse zu Klassifizierung, Filterintegrität, Erholzeit und Strömungsvisualisierung
  • Wartungs-, Requalifizierungs- und Kalibrierprogramm
  • Indexiertes Übergabe- und Qualifizierungsdokumentationspaket

Compliance

Regulatorischer Rahmen

EU GMP Annex 1Herstellung steriler Arzneimittel
Kontaminationskontrollstrategie, Reinheitsklassen, Barrieretechnik, Monitoring und Strömungsvisualisierung.
EU GMP Annex 15Qualifizierung und Validierung
DQ, IQ, OQ, PQ, periodische Überprüfung und Requalifizierung.
EU GMP Annex 11 · 21 CFR Part 11Computergestützte Systeme und elektronische Aufzeichnungen
Audit Trail, Zugriffskontrolle, elektronische Signatur und Aufbewahrung von Aufzeichnungen.
21 CFR 210 · 211US-cGMP für Fertigarzneimittel
Angewendet, wenn das Produkt für den US-amerikanischen Markt bestimmt ist.
WHO TRS · PIC/S PE 009GMP-Leitlinien
Angewendet für WHO-präqualifizierte Lieferungen und Inspektionen durch PIC/S-Mitgliedsbehörden.
ISO 14644Reinräume und kontrollierte Bereiche
Klassifizierung, Überwachung, Prüfverfahren, Planung und Ausführung.
ISO 13485 · ISO 14644-7Medizinprodukte und Trennvorrichtungen
Kontext des Qualitätssystems für die Gerätemontage und Isolator- bzw. RABS-Installationen.
GAMP 5 · ALCOA+Computergestützte Systeme und Datenintegrität
Softwarekategorisierung, Verifizierungsstrategie und Grundsätze der Datenintegrität von Aufzeichnungen.

Sprechen Sie mit unseren Ingenieuren

Beschreiben Sie uns Ihre Anlage, und wir leiten Ihre Anfrage an den zuständigen leitenden Ingenieur weiter.

Insights

Technische Hinweise aus diesem Fachbereich

  • Grade B im Ruhezustand vs. im Betrieb: was sich zwischen beiden ändert

    Grade B muss im Ruhezustand ISO 5 einhalten (3.520 Partikel ≥ 0,5 µm/m³), im Betrieb jedoch nur ISO 7 (352.000/m³). Der hundertfache Spielraum deckt die laufende Linie und die arbeitenden Personen ab, und Personen sind die größere Quelle. Legen Sie die Luftmenge für die tatsächliche Personenzahl aus, legen Sie die Erholzeit fest, behandeln Sie das Umkleiden als Kontrollmaßnahme und überwachen Sie dort, wo Personen arbeiten.

    EinblickWeiterlesen

  • Die Klasse eines Montageraums für Medizinprodukte anhand des Produktrisikos festlegen

    ISO 13485 §6.4.2 fordert eine dokumentierte Kontaminationskontrolle, ohne eine Reinraum-Klasse zu nennen. Wird die Klasse anhand von Sterilisationsverfahren, Patientenkontakt und Bioburden-Empfindlichkeit festgelegt, landet die Montage von Medizinprodukten oft bei ISO 8, mit ISO 7 nur dort, wo nötig, weniger Luft als bei Grade C, einem kleineren AHU und einer Begründung, die ein Auditor nachvollziehen kann.

    EinblickWeiterlesen

  • Vorausschauende Instandhaltung an RLT-Geräten: vier Signale für die Trendaufzeichnung

    Die meisten AHU-Ausfälle zeigen sich in den BMS-Daten, bevor sie Alarme auslösen. Zeichnen Sie Filter-ΔP, Ventilatordrehzahl oder -leistung bei konstantem Volumenstrom, Lagerschwingung und -temperatur sowie die Ventilstellung des Registers als Trend auf. In einer GMP-Anlage wird ein Ausfall, der als Trend erkannt wird, zu geplanten Arbeiten unter Änderungskontrolle.

    EinblickWeiterlesen

  • Von Vietnam nach Europa: drei Zulassungswege

    Ein vietnamesischer Hersteller kann den EU-Markt auf drei Wegen erreichen: durch den Erwerb einer Zulassung mit anschließender Standortverlagerung, durch eine Neuzulassung über einen Technologietransfer oder durch Eigenentwicklung. Alle drei Wege erfordern einen Standort und ein Qualitätssystem nach EU GMP, einen in der EU ansässigen Zulassungsinhaber (MAH), eine Sachkundige Person (QP) und eine Pharmakovigilanz.

    EinblickWeiterlesen

  • RABS oder Isolator: die Entscheidung, die die Reinraumklasse Ihrer Umgebung festlegt

    Gemäß EU GMP Annex 1 (2022) benötigt ein RABS für die aseptische Herstellung als Umgebung mindestens Grade B, während ein geschlossener Isolator in Grade D und ein offener in der Regel in Grade C aufgestellt werden kann. Diese Entscheidung bestimmt über die gesamte Lebensdauer der Anlage die Dimensionierung der HVAC-Systeme, die Einkleidung, den Betrieb und die Betriebskosten.

    EinblickWeiterlesen

  • Suiten für hochwirksame Stoffe: Eine übernommene Sterilkaskade zeigt in die falsche Richtung

    Ein Sterilraum wird mit Überdruck betrieben, um das Produkt zu schützen; ein OSD-Raum für hochwirksame Stoffe muss das Pulver zurückhalten. Eine von einer Sterilvorlage kopierte Druckkaskade befördert bei jeder Türöffnung API-Staub in den Flur. Prüfen Sie jeden Türpfeil, wählen Sie Schleusen mit Drucksenke (Sink) oder Druckblase (Bubble) bewusst aus und führen Sie die Abluft über Bag-in/Bag-out-HEPA-Gehäuse ab.

    EinblickWeiterlesen

  • EU GMP Annex 1 (2022) Ziffer 6.13 erwartet eine Probenahme an allen Auslässen und Entnahmestellen unter Berücksichtigung von Worst-Case-Positionen sowie täglich eine repräsentative Probe des für die Herstellung verwendeten Wassers. Das funktioniert nur, wenn zugängliche Probenahmeventile, Auslässe der Unterkühler, der Ringrücklauf und Spülabläufe im R&I-Fließbild enthalten sind, bevor die Isometrien erstellt werden.

    EinblickWeiterlesen

  • Nachweise, die Sie einem Inspektor vorlegen können

    Ein bestandener Test, der sich nicht auf eine Anforderung zurückverfolgen lässt, ist eine häufige Lücke in der Qualifizierung. Wird jede URS-Zeile in einer einzigen Rückverfolgbarkeitsmatrix, die ab der ersten Designausgabe aufgebaut wird, mit ihrer Berechnung, ihrer Zeichnung und ihrem Prüfprotokoll verknüpft, wird aus der Frage eines Inspektors eine Zeilennummer statt einer Besprechung.

    EinblickWeiterlesen

  • Pharma-Regallager bei 7,5 m: wann Regalsprinkler erforderlich sind

    Bei Hochregallagerung steigt ein Brand, der tief unten im Regal entsteht, in den Regalschächten nach oben, während Deckensprinkler mit Standard-Sprühbild spät auslösen und ihn nur schwer erreichen. Bei einer Lagerguthöhe von 7,5 m schützen – sofern nicht eine ESFR-Auslegung die Warengruppe abdeckt – Regalsprinkler, deren Regal- und Sprinkleranordnung gemeinsam festgelegt wird, sowohl das Gebäude als auch die Lieferkette.

    EinblickWeiterlesen

  • Eine im Einschichtbetrieb genutzte Grade C/D-Suite ist 128 von 168 Stunden pro Woche leer, daher lohnt sich eine Luftmengenabsenkung. In tropischem Klima liegt das Risiko in der Feuchte: Schaltet man die Entfeuchtung mit den Ventilatoren ab, beginnt der Montag mit dem Trocknen der Suite. Halten Sie sie in Taupunktregelung, halten Sie die Druckdifferenz aufrecht und planen Sie den Zeitpunkt der Rückschaltung.

    EinblickWeiterlesen

  • Zuerst die Raumdatenblätter: den Raum festlegen, bevor gezeichnet wird

    Reinheitsklasse, Temperatur- und Feuchtebereiche, Druckdifferenz zu jedem Nachbarraum, interne Lasten und Oberflächen beeinflussen allesamt Luftmengen und Anlagentechnik. Wird für jeden Raum ein Raumdatenblatt abgestimmt, bevor die Layoutzeichnungen beginnen – ausgehend von einer Bibliothek mit 34 Standard-RDS für die Pharmaindustrie –, vermeidet man spätere Neuberechnungen der Lasten und eine erneute AHU-Auswahl.

    EinblickWeiterlesen

Alle Insights ansehen (379)

Technische Unterlagen

Kostenlose Referenzwerkzeuge für diese Aufgaben

Die Referenzen, auf die wir selbst zurückgreifen. Keine Registrierung, und wo eine Angabe aus einer Norm stammt, nennen wir diese.

Fragen

Life Sciences — häufig gestellte Fragen

Beantwortet von den Ingenieuren, die die Arbeit ausführen.

Damit wird die Kontaminationskontrollstrategie zu dem Dokument, mit dem alles andere konsistent sein muss, und die Erwartungen an Barrieretechnik, Strömungsvisualisierung und die Begründung der Monitoring-Messstellen steigen. In der Praxis bedeutet das, dass Planungsentscheidungen einer schriftlichen, risikobasierten Begründung bedürfen, statt sich auf Präzedenzfälle zu stützen – und dass Strategie, Auslegungsgrundlage und Qualifizierungsprogramm durchgängig dieselbe Aussage treffen müssen.

Das hängt von den Produkten ab. Ein Mehrproduktbetrieb wird über Trennung, Containment, dedizierte oder reinigbare Ausrüstung und validierte Reinigung ausgelegt; die Entscheidung stützt sich auf eine toxikologische Bewertung und eine Risikobewertung zur Kreuzkontamination. Manche Produkte – bestimmte stark sensibilisierende oder hochwirksame Substanzen – erfordern dedizierte Anlagen, und genau in dieser Bewertung wird das festgestellt, bevor das Layout festgelegt wird.

Beide trennen das Personal vom offenen Produkt. Ein RABS nutzt eine feste Umhausung mit turbulenzarmer Verdrängungsströmung und kontrolliertem Zugriff in einer Umgebung der Klasse Grade B. Ein Isolator ist geschlossen, wird mit eigener Luftaufbereitung in einem definierten Druckregime gehalten und wird biologisch dekontaminiert, was eine Umgebung niedrigerer Reinheitsklasse zulässt. Der Isolator bietet eine höhere Sicherheit und geringere Betriebskosten der Umgebung; das RABS bietet mehr betriebliche Flexibilität und geringere Investitionskosten. Prozess, Chargenkonzept und Häufigkeit der Eingriffe entscheiden, was jeweils angemessen ist.

Indem wir auf den maximalen Taupunkt-Auslegungsfall statt auf die maximale Trockenkugeltemperatur auslegen und die Entfeuchtung so stufen, dass die Last am effizientesten Punkt abgeführt wird, statt alles zu unterkühlen und nachzuerwärmen. Je nach gefordertem Bereich bedeutet das eine korrekt dimensionierte Entfeuchtung über das Kühlregister, eine Unterstützung durch Sorptionsentfeuchtung oder beides — mit Wärmerückgewinnung, um den Nachheizaufwand zu begrenzen. Bereiche bis ± 2 % RH sind erreichbar, wo der Prozess sie erfordert.

Dass die in der Anlage erzeugten Aufzeichnungen zuordenbar, lesbar, zeitnah, im Original und richtig sind — und dies auch bleiben. Auslegungstechnisch bedeutet das: gesicherter Benutzerzugang mit individuellen Konten, ein nicht veränderbarer Audit Trail, Zeitsynchronisation über alle Systeme hinweg, definierte Datenaufbewahrung und Datensicherung, kontrollierte Konfigurationsänderungen sowie eine Überwachung, die so spezifiziert ist, dass kritische Parameter kontinuierlich aufgezeichnet und nicht manuell stichprobenartig erfasst werden.

Ja. Arbeiten im laufenden Betrieb werden entlang der Requalifizierungsgrenze geplant — temporäre Einhausung, abgestimmte Stillstandsfenster, kontrollierte Zugangswege sowie eine Impact-Bewertung für jeden angrenzenden Reinraumbereich. Die umgebende Anlage verbleibt durchgehend im validierten Zustand, und die betroffenen Systeme werden gegen vorab abgestimmte Protokolle requalifiziert.

Wir liefern die Engineering- und Qualifizierungsnachweise und unterstützen Ihr Qualitätsteam mit der fachlichen Erläuterung der Auslegungsgrundlagen, der Qualifizierungsergebnisse und der Wartungsdokumentation. Die Dokumentation ist so aufgebaut, dass sich eine Auslegungsentscheidung von der Anforderung bis zum Test, der sie verifiziert hat, nachverfolgen lässt.