
医薬品・バイオ医薬品製造
当社の経営陣は、20件以上のEU-GMP / WHO-GMP準拠施設に携わってきました。当社の専門分野は経口固形製剤(OSD)、液剤、無菌製剤の製造に及び、高度な差圧カスケード、厳格なクリーンルームゾーニング(Grade A/B/C/D)、がん領域向けの高OEB封じ込め、バイオプロセスおよびウイルスベクター向けの精密な温度管理を特長としています。
業界
無菌性、力価、トレーサビリティは、内部で行われるプロセスと同様に、建屋そのものによっても左右されます。当社の経営陣は、固形製剤、液剤、無菌製剤の製造、医療機器の組立、ならびに病院および試験室のクリーンゾーンにわたり、20件以上のEU-GMP / WHO-GMP準拠施設に携わってきました。
業界
Life Sciences施設には、完全なアーキテクチャが必要です。すなわち、空調、HEPAろ過、ならびにEU GMP Grade A/B/C/DおよびISO 14644-1に適合する室間差圧カスケード、精製水、WFI、純蒸気といったクリーンユーティリティとそれらを搬送するプロセス配管、そしてDQ/IQ/OQ/PQの適格性評価をGAMP 5に従って実施し、データインテグリティをALCOA+に準拠させ、記録は21 CFR Part 11およびAnnex 11の要求に応えるものとします。
概要
無菌性、力価およびトレーサビリティは、内部の製造プロセスと同じくらい建屋そのものによって決まります。当社がこの分野で手がけるエンジニアリングはすべて、その前提に応えるものです。
無菌製造施設は三つのことを同時に達成しなければならない。開放された製品への汚染を防ぐこと、相容れない物品や人の動線を分離すること、そしてその両方を達成したことを示す記録を作成することである。これを実現するエンジニアリングに妥協は許されない。扉の開放時に崩れる差圧カスケード、二つの流れが交わることを許すエアロック手順、監査証跡を編集できるモニタリングシステム——これらはいずれも、他の部分がどれほど優れた性能を示していても、施設の許認可取得を阻む要因となる。
改訂されたEU GMP Annex 1により、汚染管理戦略(CCS)がそのすべてを統括する文書と位置付けられました。バリア技術、気流パターン、人および物の動線、洗浄・消毒、ユーティリティ、モニタリング、適格性評価プログラムは、工程がなぜ保護されているのかを示す一つの論拠として整合していなければなりません。当社はその論拠に沿って設計を行い、設計根拠は当該戦略と併せて読めるよう文書化します。
当社の対応範囲は、経口固形製剤、液剤・半固形製剤、無菌充填仕上げ、バイオテクノロジーおよび細胞培養、高薬理活性・封じ込めエリア、医療機器組立、試験室、病院の臨床環境に及びます。それぞれ支配的なリスクは異なり——OSDでは交叉汚染、充填仕上げでは無菌性の確保、高薬理活性では封じ込めと作業者曝露、医療機器組立では微粒子およびESDの管理——設計はテンプレートからではなく、そのリスクから出発します。
当社はASEANの気候条件下でも業務を行っており、それによってプラントの設計方法が変わる。外気条件が何か月にもわたって飽和に近い状態にあるため、除湿は補助的な調整機能ではなく主要な設計課題となる。ピーク露点の設計条件に基づく容量選定、除湿の適切な段階制御、そして再熱ペナルティの抑制こそが、温帯気候向けに設計されたプラントのようなエネルギーコストをかけることなく、8月でもGrade Bスイートを湿度範囲内に維持するための要となる。
対応領域
医薬品、バイオテクノロジー、医療機器、ヘルスケア製品の製造向けターンキーEU-GMP / WHO-GMP施設 — 無菌性保証、データインテグリティ(ALCOA+)、そしてシームレスな規制適合を実現するよう設計。
当社の経営陣は、20件以上のEU-GMP / WHO-GMP準拠施設に携わってきました。当社の専門分野は経口固形製剤(OSD)、液剤、無菌製剤の製造に及び、高度な差圧カスケード、厳格なクリーンルームゾーニング(Grade A/B/C/D)、がん領域向けの高OEB封じ込め、バイオプロセスおよびウイルスベクター向けの精密な温度管理を特長としています。
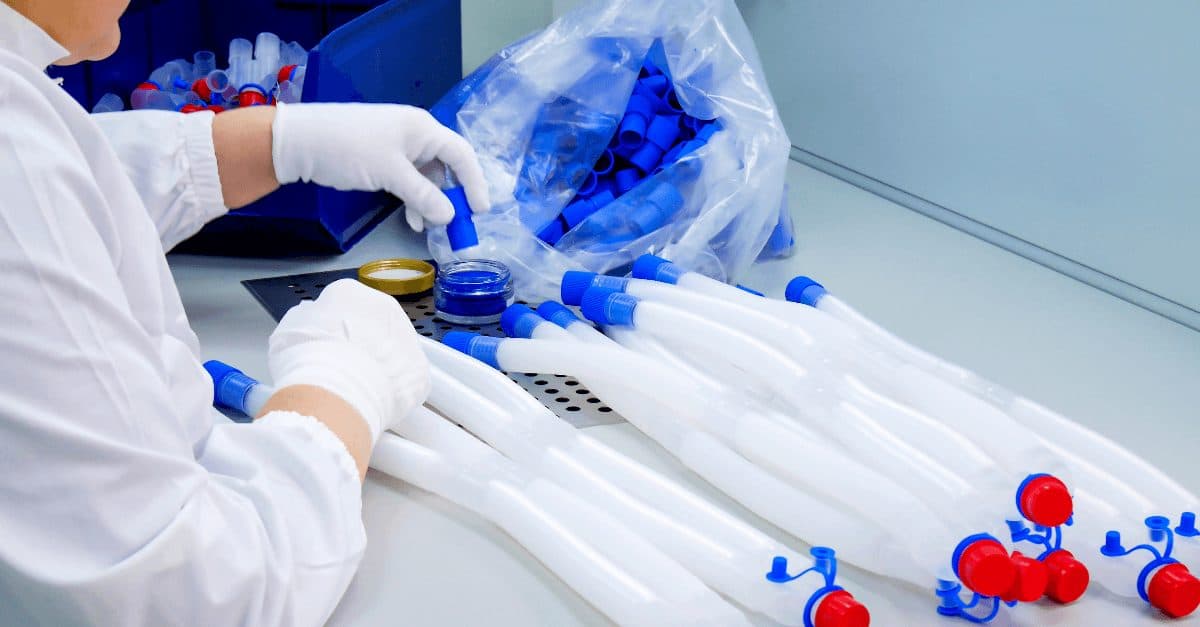
当社は医療機器製造に最適化された精密制御環境を設計します。当社の設計には、厳格な微粒子制御、ESD対策、および国際ISO規格に適合したリスクベースのクリーンルームクラス分類が組み込まれており、安全な組立および包装を実現します。

患者の安全は、工学的に制御された清浄空気によって支えられています。当社は、手術室、防護隔離室、薬剤調製室向けの重要なHVACシステムを設計・施工します。さらに、ドラフトチャンバー、生物学用安全キャビネット、分析機器エリア向けの専用実験室換気も設計します。
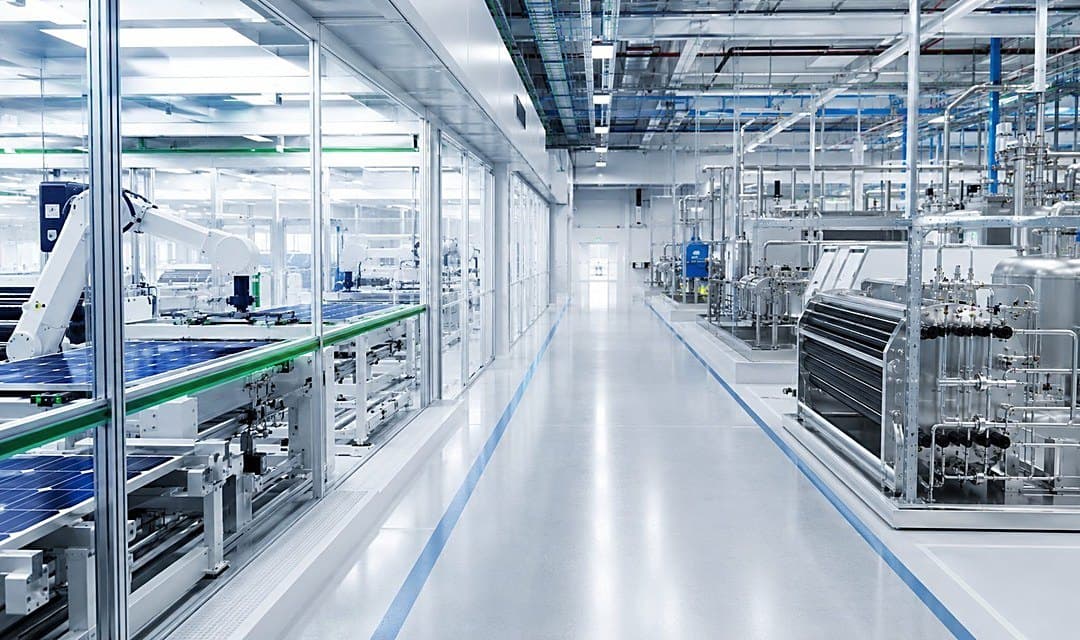
クリーンルームは、あらゆるGMP施設の中核です。当社はHVACアーキテクチャ全体(空調、HEPA/ULPAろ過、差圧カスケード、交差汚染管理)を設計し、ISO 14644およびEU GMP Grade A/B/C/Dに基づいてクラス分類を行い、高湿度の熱帯環境を含むあらゆる気候において重要条件を維持できることをバリデートします。
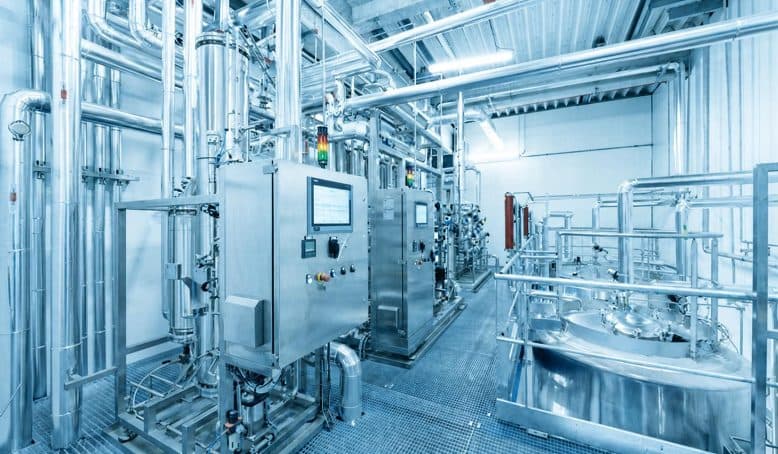
無菌製造は医薬品グレードのユーティリティに依存します。当社は、精製水(PW)、注射用水(WFI)、純蒸気といったクリーンユーティリティシステムを、オービタル溶接によるプロセス配管とあわせて設計・施工します。これらはすべて文書化・トレーサビリティが確保されており、適格性評価および日常のGMP運用を支えます。

コンプライアンスは後付けではなく、設計段階から組み込まれています。GAMP 5の下で運用し、完全なトレーサビリティを備えたDQ / IQ / OQ / PQバリデーションパッケージ一式に加え、SCADA / EBRバリデーション(21 CFR Part 11およびEU-GMP Annex 11準拠)を提供します。
私たちのアプローチ
プロセス記述から、許認可を取得し適格性評価を完了した施設に至るまでの一連の流れ。
製品、工程ステップ、バッチサイズ、キャンペーン方式、製品曝露作業および洗浄方式を定義し、封じ込め要求を職業曝露限界値および交叉汚染リスクに照らして評価します。これにより、清浄度グレード、バリア技術、および当該施設を多品目生産対応とし得るか否かが決定されます。
出力
各室にグレードを設定し、差圧カスケードを定めたうえで、人・資材・製品・廃棄物・機器の動線を、相容れない動線が決して交差しないように計画します。エアロック方式、更衣手順、パススルーの設置および廃棄物の搬出経路は一体で設計します。これらは、後に汚染管理戦略(CCS)において妥当性を説明しなければならない決定事項です。
出力
空調方式として、循環系と全外気系の境界、一方向流ゾーン、末端フィルタ、封じ込めに必要な分離を決定します。プロセス上必要となる場合はバリアテクノロジーを選定し、クリーンユーティリティは殺菌方法、サンプリングポイント、水抜き性を後付けではなく設計段階から織り込みます。
出力
監視・制御アーキテクチャは、記録として何を証明しなければならないかに基づいて仕様化されます。すなわち、重要パラメータの連続モニタリング、アラームおよび逸脱への対応、セキュアで帰属性のある監査証跡、ユーザーアクセス管理、電子署名です。ソフトウェアはGAMP 5に基づいて分類され、検証が可能となるよう仕様化されます。
出力
据付はホールドポイントに照らして検査され、各システムはコミッショニングおよびバランス調整が行われたうえで、貴社品質部門と合意したプロトコルに従って IQ、OQ および PQ を実施します。クリーンルームの清浄度クラス分類、フィルター完全性試験、清浄度回復性能、気流可視化、封じ込め性能は、施設の引き渡し前にすべて検証されます。
出力
施設は、完全かつ索引付けされたドキュメント一式と、バリデートされた状態を維持するための保守および再適格性評価プログラムとともに引き渡されます。定期的な再試験、校正および変更管理はサービス契約のもとで継続され、次回査察時の状況が期待に頼るのではなく把握された状態となります。
出力
技術仕様
記載した各規格の公表限度値およびガイダンス値に加え、該当箇所には一般的な設計値を併記しています。プロジェクトの基準値は、設計基準書(Design Basis)および貴社の汚染管理戦略(CCS)において設定されます。
| Grade A — 製品が露出する重要区域 | 非作業時および作業時ともにISO 5、1 m³あたり ≤ 3,520 個(粒径 ≥ 0.5 µm) |
|---|---|
| Grade B — Grade A のバックグラウンド環境 | 非作業時ISO 5、作業時ISO 7 |
| Grade C — 準備工程および重要度の低い工程 | 非作業時ISO 7、作業時ISO 8 |
| Grade D — 支援業務および資材搬送 | 非作業時ISO 8 |
| Grade A 気流速度 | 作業位置において 0.36 – 0.54 m/s |
| 圧力カスケード | 隣接する清浄度グレード間で 10 – 15 Pa(差圧の方向は封じ込め戦略により規定) |
| 復帰 | 擾乱後、清浄度クラス回復まで ≤ 20 分の設計目標 |
| 換気回数、Grade BおよびC | 通常 20 – 60 ACPH(負荷計算および回復要件に基づく) |
|---|---|
| 最終濾過 | HEPA H14 ≥ 99.995 %(MPPSにおいて)をGrade AおよびBに適用、その他のエリアはリスクに応じてH13またはH14 |
| 温度 | 通常 20 ± 2 °C(Grade B エリアでは更衣要件に基づく設定値) |
| 相対湿度 | 通常 45 ± 10 % RH(吸湿性および湿度感受性製品にはより狭い範囲) |
| 封じ込めスイート | ワンススルー方式またはセーフチェンジ式循環方式、負圧カスケード、バグイン/バグアウト式ろ過 |
| バリア技術 | 作業者からの隔離が工程上必要な場合の RABS およびアイソレータの統合 |
| 精製水 | 導電率 ≤ 1.3 µS/cm(25 °C)(USP <645> Stage 1、Ph. Eur.の規格値より厳格)およびTOC ≤ 500 ppbで、Ph. Eur.とUSPの両方に適合 |
|---|---|
| 注射用水 | 欧州薬局方(Ph. Eur.)および USP の規格値、定められたサニタイゼーションを伴うホットループまたはコールドループ循環供給 |
| 純蒸気 | 凝縮水は WFI の限度値に適合。非凝縮性ガス、乾き度および過熱度は EN 285 に適合 |
| 配電 | 316L、オービタル溶接、ドレン可能、デッドレグおよび勾配の制限を設計段階で規定 |
| プロセスガス | ISO 8573-1 に基づき清浄度等級を定めた圧縮空気および窒素(ユースポイントにフィルターを設置) |
| 連続モニタリング | 重要箇所における浮遊微粒子数、差圧、温度および湿度 |
|---|---|
| 環境モニタリング支援 | 文書化されたリスクアセスメントに基づき設定した浮遊菌・付着菌および非生菌の測定箇所 |
| 電子記録 | 21 CFR Part 11 および EU GMP Annex 11 — アクセス制御、監査証跡、電子署名 |
| データインテグリティ | 記録の設計、保管およびレビューに適用されるALCOA+原則 |
| ソフトウェアライフサイクル | GAMP 5の分類、仕様策定、検証およびトレーサビリティ |
| 適格性評価 | DQ、IQ、OQ および PQ を EU GMP Annex 15 に基づき実施し、再適格性評価の間隔は引渡し時に規定 |
提出成果物
コンプライアンス
貴施設についてお聞かせください。お問い合わせ内容に応じて、適切なエンジニアリング責任者におつなぎします。
インサイト

グレードBは、非作業時にはISO 5(≥ 0.5 µmの粒子が3,520個/m³)を満たす必要がありますが、作業時にはISO 7(352,000個/m³)で足ります。この百倍の許容幅は、ラインの稼働と作業者の活動を見込んだものであり、より大きな発生源は人です。実際の作業人数に基づいて風量を設計し、クリーンアップ期間を設定し、更衣を管理手段として位置づけ、人が作業する場所でモニタリングを行ってください。
インサイト読む

ISO 13485 §6.4.2は、クリーンルームのクラスを指定することなく、文書化された汚染管理を求めている。滅菌方法、患者との接触、バイオバーデンへの感受性からクラスを設定すると、医療機器の組立はISO 8となることが多く、ISO 7は必要な箇所に限定され、Grade Cより少ない風量、より小さなAHU、そして監査員が読んで理解できる根拠が得られる。
インサイト読む

夜勤中にリーク試験を行わずにフィルターを交換すれば、保守作業は逸脱になります。GMPの保守は、資産台帳に基づく重要度区分、計画保全と是正保全を一元管理するシステム、リスクベースの再適格性評価と校正、そして保守契約に基づく東南アジア全域での24/7対応に基づいて行われます。
インサイト読む

AHUの故障の大半は、アラームになる前にBMSのデータに現れる。フィルタ差圧(ΔP)、一定風量時のファン回転数または動力、軸受の振動および温度、コイル弁開度をトレンド監視する。GMPプラントでは、故障をトレンドの段階で捉えることで、それを変更管理下の計画作業に変えることができる。
インサイト読む

ベトナムの製造業者がEU市場に参入する方法としては、既存の製造販売承認を譲り受けて製造所を移管する方法、技術移転による新規登録、または自社開発がある。いずれの方法でも、EU GMPに適合した製造所と品質システム、EU域内の製造販売承認取得者(MAH)、Qualified Person(QP)およびファーマコビジランス体制が必要である。
インサイト読む

EU GMP Annex 1(2022)では、無菌操作用のRABSには少なくともGrade Bのバックグラウンド環境が必要であるのに対し、クローズド型アイソレータはGrade Dに、オープン型アイソレータは一般にGrade Cに設置することができる。この選択は、プラントのライフサイクル全体にわたって、HVACの規模、更衣、運用及びランニングコストを左右する。
インサイト読む

無菌室は製品を保護するために陽圧とする。一方、高薬理活性OSD室では粉体を室内に封じ込めなければならない。無菌室のテンプレートから流用した差圧カスケードでは、扉を開けるたびに原薬粉じんが廊下へ流出する。すべての扉の気流方向の矢印を確認し、シンク型またはバブル型エアロックを意図をもって選定し、バッグイン/バッグアウトHEPAハウジングを通じて排気すること。
インサイト読む
Life Sciences
EU GMP Annex 1 (2022) の条項6.13では、すべての出口およびユースポイントでのサンプリング、ワーストケースとなる箇所の考慮、ならびに製造用水の代表サンプルを毎日採取することが求められている。これが成立するのは、アクセス可能なサンプリングバルブ、サブクーラー出口、ループ戻り配管およびフラッシング用ドレンが、アイソメ図作成前にP&IDに記載されている場合に限られる。
インサイト読む

要求事項にトレースできない合格試験は、よくある適格性評価上のギャップである。各URS項目を、その計算書、図面、試験プロトコルと一つのトレーサビリティマトリクスでひも付け、最初の設計発行時から構築しておけば、査察官の質問には会議ではなく行番号で答えられるようになる。
インサイト読む

高層ラック倉庫では、ラック下部で発生した火災はフルースペースを伝って上昇する一方、標準散水型の天井スプリンクラーは作動が遅れ、火元に散水が届きにくい。保管高さ7.5 mでは、ESFR設計が当該収納物を対象としない限り、ラックとスプリンクラーのレイアウトを一体で確定したラック内スプリンクラーにより、建物とサプライチェーンの両方を保護する。
インサイト読む
Life Sciences
一交替制で運用するGrade C/Dスイートは、週168時間のうち128時間が無人となるため、風量セットバックは採算が取れる。熱帯気候でのリスクは湿度である。ファンと同時に除湿を停止すると、月曜日はスイートの乾燥から始めることになる。露点制御を継続し、室間差圧を維持し、復帰に要する時間を計測すること。
インサイト読む
グレード、温湿度範囲、各隣室との差圧、内部負荷、内装仕上げは、いずれも風量と設備に影響する。レイアウト図の作成に着手する前に、34件の医薬品向け標準RDSライブラリをベースとして、室ごとのルームデータシート(RDS)を合意しておけば、後から負荷計算やAHUの選定をやり直さずに済む。
インサイト読む
技術資料
当社自身が参照している資料です。登録は不要です。数値が規格に由来する場合は、その規格名を明記しています。
すべてのISO 14644-1クラスと粒径、およびそれらに対応付けたEU GMPグレード。
ツールを開くMPPSにおける EN 1822 HEPA および ULPA の捕集効率と、それらを保護する ISO 16890 のグループ。
ツールを開くよくあるご質問
実際に業務を担うエンジニアが回答します。
これにより、汚染管理戦略(CCS)は他のすべての文書が整合していなければならない基準文書となり、バリア技術、気流可視化、モニタリング箇所の設定根拠に対する要求水準も高まります。実務上は、設計上の判断に前例ではなく文書化されたリスクベースの根拠が必要となり、戦略、設計基準、適格性評価プログラムのすべてが一貫した内容を示さなければならないことを意味します。
製品によって異なります。多品目製造は、区分け(セグリゲーション)、封じ込め、専用機器または洗浄可能な機器、およびバリデートされた洗浄によって設計上成立させるものであり、その可否は毒性学的評価と交差汚染リスクアセスメントに基づいて判断されます。一部の製品 — 特定の強い感作性を有する化合物や高薬理活性化合物 — については専用施設が必要であり、それを見極めるのがこの評価であって、レイアウトを確定する前に実施します。
いずれも作業者と開放状態の製品とを隔離するものである。RABSは硬質壁のエンクロージャに一方向気流と管理されたアクセスを組み合わせ、Grade Bのバックグラウンド環境内に設置する。アイソレータは密閉され、専用の空調により規定の圧力条件に保持されたうえでバイオ除染されるため、より低いグレードのバックグラウンド環境が許容される。アイソレータは保証水準が高くバックグラウンド環境の運転コストが低い一方、RABSは運用の柔軟性が高く初期費用が低い。いずれが適切かは、工程、バッチ形態、および介入頻度によって決まる。
ピーク乾球温度ではなくピーク露点の設計条件に基づいて容量を選定し、すべての空気を過冷却・再熱するのではなく、最も効率の良いポイントで負荷を除去できるよう除湿を段階的に行うことで実現します。必要な湿度帯に応じて、適切な容量の冷却コイルによる除湿、デシカントによる補助、またはその両方を採用し、熱回収を組み合わせて再熱によるエネルギーロスを抑えます。プロセス上必要な場合は、± 2 % RHまでの湿度帯にも対応可能です。
施設で生成される記録が、帰属性・判読性・同時性・原本性・正確性を満たし、かつその状態が維持されること。設計面では、個別アカウントによる安全なユーザーアクセス、改変できない監査証跡、システム間の時刻同期、規定されたデータ保持およびバックアップ、管理された構成変更、そして重要パラメータを手作業のサンプリングではなく連続的に記録するよう規定された監視を意味する。
はい。稼働中の施設での作業は、再適格性評価の境界を前提に計画します。計画には、仮設隔離、合意済みのシャットダウン期間、管理されたアクセス経路、および隣接するすべての清浄度管理区域を対象とした影響評価が含まれます。周辺設備は作業期間を通じてバリデーション済みの状態を維持し、影響を受けたシステムは事前に合意したプロトコルに基づいて再適格性評価を行います。
当社はエンジニアリングおよび適格性評価のエビデンスを提供し、設計根拠、適格性評価結果および保全記録に関する技術的説明をもってお客様の品質部門を支援します。文書は、要求事項から、それを検証した試験までを設計判断ごとにトレースできる構成となっています。