Aller au contenu

Secteurs d'activité

Life Sciences

La stérilité, l'activité et la traçabilité dépendent autant du bâtiment que du procédé qu'il abrite. Notre équipe de direction a travaillé sur 20+ installations conformes aux EU-GMP / WHO-GMP, couvrant la production de formes sèches, de formes liquides et de produits stériles, l'assemblage de dispositifs médicaux, ainsi que les zones propres hospitalières et de laboratoire.

Secteurs d'activité

Introduction

Une installation Life Sciences exige une architecture complète : traitement d'air, filtration HEPA et cascades de pression conformes à EU GMP Grade A/B/C/D et ISO 14644-1 ; utilités propres — eau purifiée, WFI et vapeur pure — ainsi que la tuyauterie de procédé qui les distribue ; et qualification DQ/IQ/OQ/PQ selon GAMP 5, avec une intégrité des données conforme à ALCOA+ et des enregistrements répondant aux exigences de 21 CFR Part 11 et Annex 11.

Présentation générale

Des installations qui protègent le patient au bout du processus

La stérilité, l'activité et la traçabilité sont déterminées autant par le bâtiment que par le procédé qu'il abrite. Toute notre ingénierie pour ce secteur répond à cette exigence.

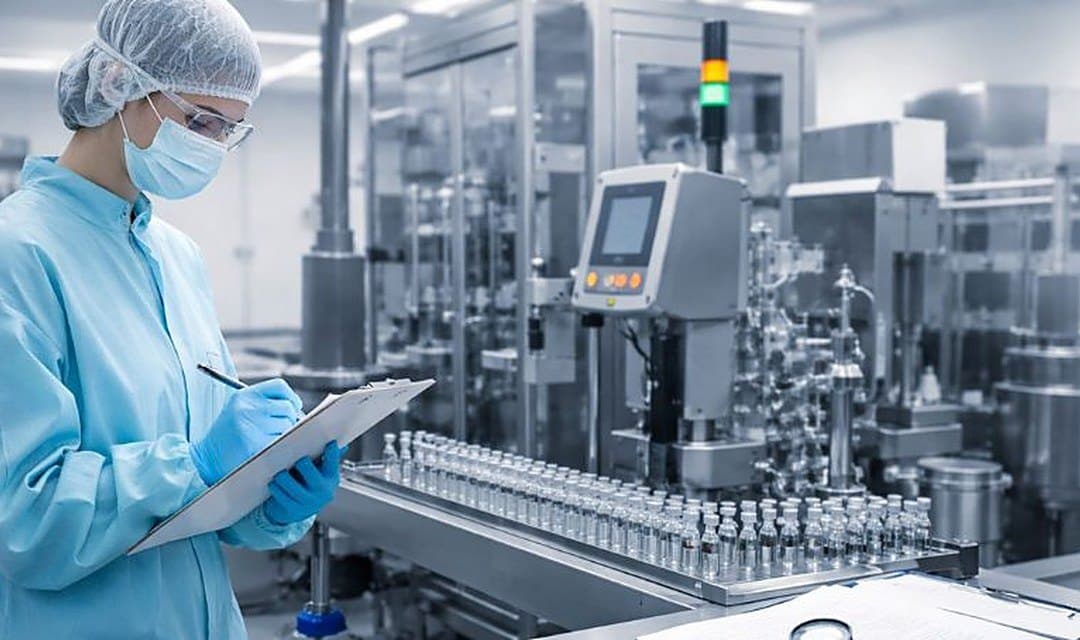
Une installation de production stérile doit remplir trois fonctions à la fois : écarter la contamination du produit exposé, séparer les flux de matériels et de personnel incompatibles, et produire un dossier démontrant qu'elle a fait les deux. L'ingénierie qui permet d'y parvenir ne pardonne rien. Une cascade de pression qui s'effondre à l'ouverture d'une porte, une séquence de sas qui laisse deux flux se croiser ou un système de monitoring dont la piste d'audit peut être modifiée empêcheront chacun l'obtention de l'agrément de l'installation, quelles que soient par ailleurs ses performances.

L'EU GMP Annex 1 révisée a fait de la Stratégie de maîtrise de la contamination le document structurant de l'ensemble. Les technologies barrières, les schémas d'écoulement d'air, les flux de personnel et de matières, le nettoyage et la désinfection, les utilités, la surveillance et le programme de qualification doivent former un ensemble cohérent démontrant que le procédé est protégé. Nous concevons en fonction de cette démonstration, et les bases de conception sont rédigées de manière à pouvoir être lues en regard de la stratégie.

Notre périmètre couvre les formes sèches orales, les liquides et semi-solides, la répartition aseptique, la biotechnologie et la culture cellulaire, les zones de haute activité et de confinement, l'assemblage de dispositifs médicaux, les laboratoires et les environnements cliniques hospitaliers. Chacun présente un risque prépondérant différent — la contamination croisée en OSD, l'intégrité aseptique en répartition aseptique, le confinement et l'exposition des opérateurs en haute activité, la maîtrise particulaire et ESD en assemblage de dispositifs — et la conception part de ce risque plutôt que d'un modèle type.

Nous intervenons également sous le climat de l'ASEAN, ce qui change la façon dont l'installation est conçue. Des conditions ambiantes proches de la saturation pendant des mois font de la déshumidification un problème de conception majeur plutôt qu'une simple fonction d'appoint. Dimensionner pour la condition de calcul au point de rosée de pointe, étager correctement la déshumidification et maîtriser la pénalité de réchauffage, voilà ce qui maintient une zone Grade B dans sa plage d'humidité en août, sans la facture énergétique d'une installation conçue pour un climat tempéré.

Compétences

Périmètre des travaux

Installations EU-GMP / WHO-GMP clés en main pour la production pharmaceutique, biotechnologique, de dispositifs médicaux et de santé — conçues pour l'assurance de stérilité, l'intégrité des données (ALCOA+) et une conformité réglementaire sans faille.

Fabrication pharmaceutique et biotechnologique

Notre équipe de direction a travaillé sur 20+ installations conformes aux EU-GMP / WHO-GMP. Notre expertise couvre la fabrication de formes sèches orales (OSD), de formes liquides et de produits stériles, avec des cascades de pression avancées, un zonage salle blanche rigoureux (Grade A/B/C/D), un confinement OEB élevé pour l'oncologie et une maîtrise précise des températures pour les bioprocédés et les vecteurs viraux.

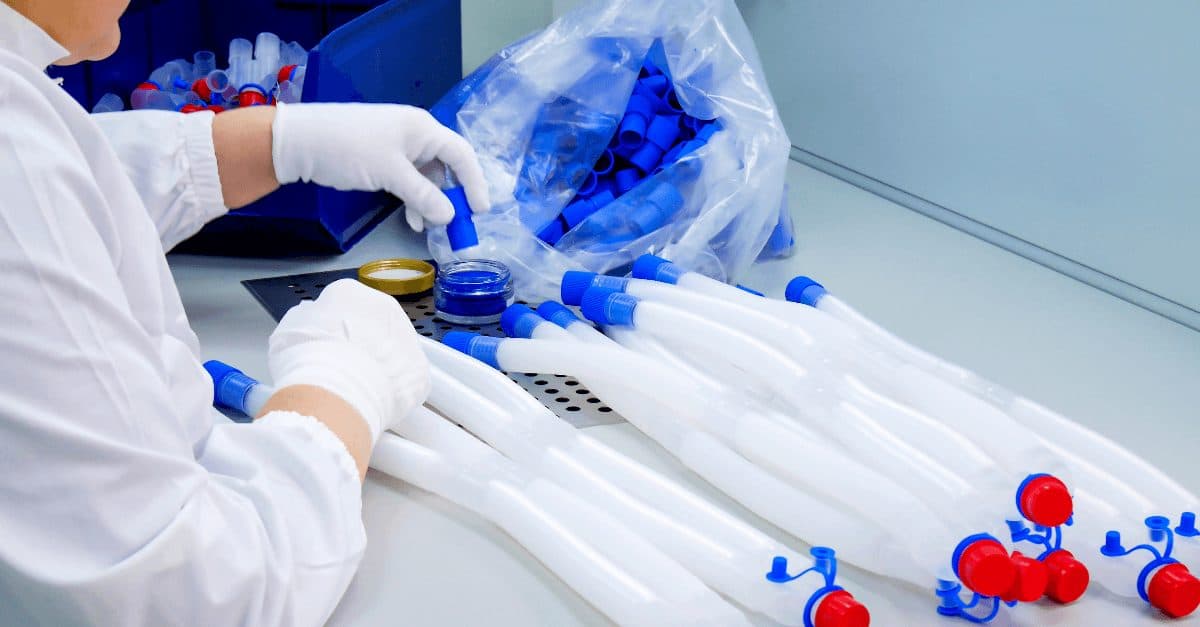
Assemblage de dispositifs médicaux

Nous concevons des environnements à contrôle de précision optimisés pour la fabrication de dispositifs médicaux. Nos conceptions intègrent un contrôle rigoureux des particules, une protection ESD et des classifications salle blanche fondées sur l'analyse de risque et conformes aux normes ISO internationales, garantissant un assemblage et un conditionnement sûrs.

Hôpitaux, laboratoires et zones cliniques stériles

La sécurité des patients repose sur un air propre maîtrisé par l'ingénierie. Nous concevons et installons des systèmes HVAC critiques pour les blocs opératoires, les chambres d'isolement protecteur et les pharmacies de préparation. Nous concevons en outre des systèmes de ventilation de laboratoire spécialisés pour les sorbonnes, les postes de sécurité microbiologique et les zones d'instruments d'analyse.

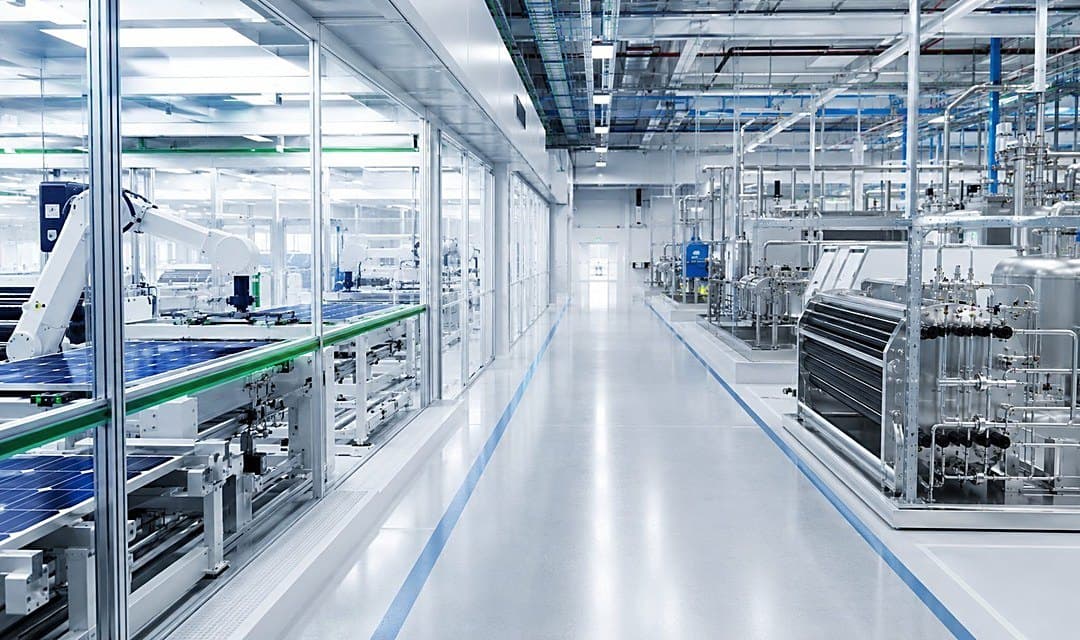
HVAC de salle blanche et maîtrise de la contamination

La salle blanche est le cœur de toute installation GMP. Nous concevons l'architecture HVAC complète — traitement d'air, filtration HEPA/ULPA, cascades de pression et maîtrise de la contamination croisée — classée selon ISO 14644 et EU GMP Grade A/B/C/D et validée pour maintenir les conditions critiques sous tous les climats, y compris en environnement tropical à forte humidité.

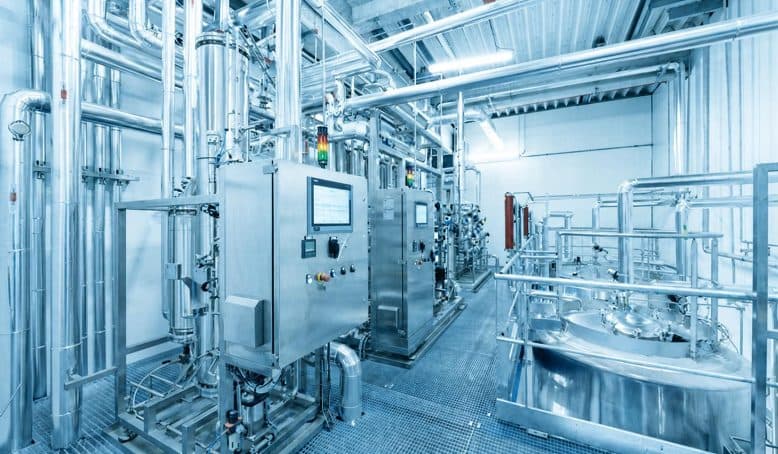
Utilités propres et tuyauterie procédé

La production stérile repose sur des utilités de qualité pharmaceutique. Nous concevons et installons des systèmes d'utilités propres — eau purifiée (PW), eau pour préparations injectables (WFI) et vapeur pure — ainsi que la tuyauterie de procédé à soudage orbital, le tout documenté et traçable pour appuyer la qualification et l'exploitation GMP de routine.

Validation, qualification et conformité GMP

La conformité est intégrée dès la conception, et non ajoutée après coup. Dans le cadre de GAMP 5, nous livrons des dossiers de validation DQ / IQ / OQ / PQ complets avec une traçabilité totale, ainsi que la validation SCADA / EBR conforme à 21 CFR Part 11 et EU-GMP Annex 11.

Notre approche

Comment une installation Life Sciences est conçue

La séquence qui mène d'une description de procédé à une installation qualifiée et autorisée.

  1. Définition du procédé et évaluation du confinement

    Le produit, les étapes du procédé, la taille de lot, le schéma de campagne, les opérations à produit ouvert et le régime de nettoyage sont définis, et l'exigence de confinement est évaluée au regard des valeurs limites d'exposition professionnelle et du risque de contamination croisée. C'est ce qui détermine la classe, la technologie de barrière et la possibilité d'exploiter l'installation en multiproduit.

    Résultats

    • Flux de procédé et évaluation des opérations à produit ouvert
    • Évaluation du confinement et classification OEB
    • Évaluation du risque de contamination croisée
  2. Zonage, flux et base de la maîtrise de la contamination

    Les salles sont classées, la cascade de pression est établie, et les flux de personnel, de matières, de produits, de déchets et d'équipements sont organisés de sorte que les circulations incompatibles ne se croisent jamais. La stratégie des sas, la séquence d'habillage, la mise en place des passe-plats et l'évacuation des déchets sont conçues conjointement — ce sont les décisions que la stratégie de maîtrise de la contamination devra ensuite justifier.

    Résultats

    • Plan des classes de salles et de la cascade de pression
    • Schémas de flux du personnel, des matières et des déchets
    • Stratégie de sas et d'habillage
  3. Conception HVAC, des barrières et des utilités

    L'architecture de traitement d'air est arrêtée — limites entre recyclage et tout air neuf, zones à flux unidirectionnel, filtration terminale et ségrégation nécessaire au confinement. La technologie de barrière est retenue là où le procédé l'exige, et les utilités propres sont conçues en intégrant dès l'origine le régime de sanitisation, les points de prélèvement et la vidangeabilité, plutôt qu'en les ajoutant après coup.

    Résultats

    • Schémas HVAC et tableaux des débits d'air
    • Spécification des barrières et du confinement
    • P&ID des utilités propres et stratégie de sanitisation
  4. Automatisation, supervision et intégrité des données

    L'architecture de supervision et de contrôle est spécifiée en fonction de ce que l'enregistrement doit démontrer : surveillance continue des paramètres critiques, gestion des alarmes et des excursions, piste d'audit sécurisée et attribuable, gestion des accès utilisateurs et signature électronique. Les logiciels sont catégorisés selon GAMP 5 et spécifiés de manière à en permettre la vérification.

    Résultats

    • Philosophie de contrôle-commande et spécification fonctionnelle
    • Points de surveillance et tableau des seuils d'alarme
    • Évaluation de l'intégrité des données et de la conformité Part 11 / Annex 11
  5. Travaux, mise en service et qualification

    L'installation est inspectée au regard des points d'arrêt, les systèmes sont mis en service et équilibrés, et les IQ, OQ et PQ sont exécutées conformément aux protocoles convenus avec votre service qualité. La classification salle blanche, l'intégrité des filtres, le temps de récupération, la visualisation des flux d'air et les performances de confinement sont tous vérifiés avant la mise à disposition de l'installation.

    Résultats

    • Dossiers de mise en service et d'équilibrage
    • Dossiers IQ, OQ et PQ
    • Résultats des essais de classification, d'intégrité et de récupération
  6. Réception et conformité dans la durée

    L'installation est livrée avec un dossier documentaire complet et indexé ainsi qu'un programme de maintenance et de requalification qui la maintient dans son état validé. Les requalifications périodiques, l'étalonnage et la gestion des changements se poursuivent dans le cadre d'un contrat de service, de sorte que la situation lors de la prochaine inspection est connue et non simplement espérée.

    Résultats

    • Dossier de qualification et de remise de l'installation
    • Programme de maintenance et de requalification
    • Formation et documentation d'exploitation

Paramètres techniques

Critères d'ambiance et d'utilités

Limites publiées et valeurs guides issues des normes citées, accompagnées de valeurs de conception types lorsque cela est indiqué. Les critères du projet sont définis dans les bases de conception et dans votre Stratégie de Contrôle de la Contamination.

Classes de salles blanches — EU GMP Annex 1 et ISO 14644-1

Grade A — zone critique de produit exposéISO 5 au repos et en activité ; ≤ 3 520 particules ≥ 0,5 µm par m³
Grade B — environnement immédiat des zones de Grade AISO 5 au repos, ISO 7 en activité
Grade C — préparation et étapes moins critiquesISO 7 au repos, ISO 8 en activité
Grade D — support et manutention des matériauxISO 8 au repos
Vitesse d'air Grade A0,36 – 0,54 m/s au poste de travail
Cascade de pression10 – 15 Pa entre classes adjacentes, le sens étant fixé par la stratégie de confinement
RécupérationObjectif de conception ≤ 20 minutes pour le retour à l'état classé après perturbation

Air, température et humidité

Taux de renouvellement d'air, Grade B et CGénéralement 20 – 60 vol/h, déterminé à partir de la charge calculée et de l'exigence de récupération
Filtration terminaleHEPA H14 ≥ 99,995 % au MPPS pour Grade A et B ; H13 ou H14 ailleurs selon l'analyse de risque
TempératureGénéralement 20 ± 2 °C ; consignes définies par l'habillage dans les suites Grade B
Humidité relativeGénéralement 45 ± 10 % RH ; plages plus serrées pour les produits hygroscopiques et sensibles à l'humidité
Suites de confinementTout air neuf ou recirculation avec filtres à changement sécurisé, cascade négative, filtration bag-in/bag-out
Technologie de barrièreIntégration de RABS et d'isolateurs lorsque le procédé exige une séparation vis-à-vis de l'opérateur

Utilités propres

Eau purifiéeConductivité ≤ 1,3 µS/cm à 25 °C (USP <645> étape 1, plus stricte que la limite de la Ph. Eur.) et COT ≤ 500 ppb, conformes à la fois à la Ph. Eur. et à l'USP
Eau pour préparations injectablesLimites Ph. Eur. et USP, distribution en boucle chaude ou froide avec sanitisation définie
Vapeur pureCondensat conforme aux limites WFI ; gaz non condensables, siccité et surchauffe selon EN 285
Distribution316L, soudage orbital, vidangeable, limites de bras morts et de pente fixées dès la conception
Gaz de procédéAir comprimé et azote classés selon ISO 8573-1 avec filtration au point d'utilisation

Surveillance, automatisation et enregistrements

Surveillance continueComptage particulaire, pression différentielle, température et humidité aux points critiques
Assistance au contrôle de l'environnementEmplacements de prélèvement viable et non viable définis à partir d'une analyse de risque documentée
Enregistrements électroniques21 CFR Part 11 et EU GMP Annex 11 — contrôle d'accès, piste d'audit, signature électronique
Intégrité des donnéesPrincipes ALCOA+ appliqués à la conception, à la conservation et à la revue des enregistrements
Cycle de vie logicielCatégorisation, spécification, vérification et traçabilité GAMP 5
QualificationDQ, IQ, OQ et PQ selon EU GMP Annex 15, avec intervalle de requalification défini à la remise

Livrables

Ce que livre un projet Life Sciences

  • Cahier des charges utilisateur et base de conception
  • Évaluation du confinement et du risque de contamination croisée
  • Tableau des classes de salles, cascade de pression et fiches techniques de salle
  • Schémas de flux du personnel, des matières, des produits et des déchets
  • Schémas HVAC, tableaux des débits d'air et calculs psychrométriques
  • P&ID des utilités propres, stratégie de sanitisation et plan d'échantillonnage
  • Spécification des barrières, isolateurs et systèmes de confinement le cas échéant
  • Philosophie de contrôle-commande, plan de surveillance et seuils d'alarme
  • Évaluation de l'intégrité des données et de la conformité Part 11 / Annex 11
  • Maquette BIM fédérée et plans d'exécution
  • Protocoles DQ, IQ, OQ et PQ et rapports d'exécution
  • Résultats de classification, d'intégrité des filtres, de temps de récupération et de visualisation des flux d'air
  • Programme de maintenance, de requalification et d'étalonnage
  • Dossier documentaire indexé de remise et de qualification

Conformité

Cadre réglementaire

EU GMP Annex 1Fabrication des médicaments stériles
Stratégie de maîtrise de la contamination, classes, technologie de barrière, surveillance et visualisation des flux d'air.
EU GMP Annex 15Qualification et validation
DQ, IQ, OQ, PQ, revue périodique et requalification.
EU GMP Annex 11 · 21 CFR Part 11Systèmes informatisés et enregistrements électroniques
Piste d'audit, gestion des accès, signature électronique et conservation des enregistrements.
21 CFR 210 · 211cGMP américaines pour les médicaments finis
Appliqué lorsque le produit est destiné au marché des États-Unis.
WHO TRS · PIC/S PE 009Lignes directrices GMP
Appliqué à l'approvisionnement préqualifié par l'OMS et aux inspections menées par les autorités membres de PIC/S.
ISO 14644Salles propres et environnements maîtrisés
Classification, surveillance, méthodes d'essai, conception et construction.
ISO 13485 · ISO 14644-7Dispositifs médicaux et dispositifs séparatifs
Cadre du système qualité pour l'assemblage de dispositifs et les installations d'isolateurs ou de RABS.
GAMP 5 · ALCOA+Systèmes informatisés et intégrité des données
Catégorisation des logiciels, stratégie de vérification et principes d'intégrité des enregistrements.

Parler à nos ingénieurs

Présentez-nous votre installation et nous transmettrons votre demande au responsable technique compétent.

Analyses

Notes techniques de ce pôle d'expertise

  • Grade B au repos et en activité : ce qui change entre les deux

    Le Grade B doit satisfaire à la classe ISO 5 au repos (3 520 particules ≥ 0,5 µm/m³), mais seulement à la classe ISO 7 en activité (352 000/m³). Cette tolérance cent fois supérieure couvre la ligne en fonctionnement et le personnel au travail, et c'est le personnel qui constitue la source la plus importante. Dimensionnez les débits d'air pour l'effectif réel, définissez le temps de récupération, traitez l'habillage comme une mesure de maîtrise et surveillez les zones où le personnel travaille.

    AnalyseLire

  • Définir la classe d'une salle d'assemblage de dispositifs en fonction du risque produit

    ISO 13485 §6.4.2 exige une maîtrise documentée de la contamination sans imposer de classe salle blanche. Définir la classe à partir de la méthode de stérilisation, du contact avec le patient et de la sensibilité à la biocharge conduit souvent à placer l'assemblage des dispositifs en ISO 8, avec ISO 7 uniquement là où c'est nécessaire, moins d'air qu'en Grade C, un AHU plus réduit et une justification compréhensible par un auditeur.

    AnalyseLire

  • Une maintenance qui préserve l'état validé

    Un filtre remplacé pendant le poste de nuit sans test d'étanchéité transforme la maintenance en déviation. La maintenance GMP repose sur des classes de criticité établies à partir du registre des équipements, regroupe la maintenance planifiée et corrective dans un seul système, applique une requalification et un étalonnage fondés sur le risque, et assure une intervention 24/7 en Asie du Sud-Est dans le cadre d'un contrat de maintenance.

    AnalyseLire

  • Maintenance prédictive des CTA : quatre signaux à suivre en tendance

    La plupart des défaillances AHU apparaissent dans les données BMS avant de déclencher des alarmes. Suivez en tendance le ΔP des filtres, la vitesse ou la puissance des ventilateurs à débit d'air constant, les vibrations et la température des roulements, ainsi que la position des vannes de batterie. Dans une installation GMP, détecter une défaillance sous forme de tendance la transforme en intervention planifiée sous maîtrise des changements.

    AnalyseLire

  • Du Viêt Nam à l'Europe : trois voies d'enregistrement

    Un fabricant vietnamien peut accéder au marché de l'UE en acquérant une autorisation de mise sur le marché et en transférant le site, par un nouvel enregistrement via un transfert de technologie, ou par un développement interne. Ces trois voies nécessitent un site et un système qualité EU GMP, un titulaire d'AMM établi dans l'UE, une Personne Qualifiée et la pharmacovigilance.

    AnalyseLire

  • RABS ou isolateur : le choix qui détermine la classe de votre environnement adjacent

    Selon EU GMP Annex 1 (2022), un RABS destiné à la fabrication aseptique nécessite au minimum un environnement de Grade B, tandis qu'un isolateur fermé peut être installé en Grade D et un isolateur ouvert généralement en Grade C. Ce choix détermine le dimensionnement du système HVAC, l'habillage, l'exploitation et les coûts de fonctionnement pendant toute la durée de vie de l'installation.

    AnalyseLire

  • Zones de produits hautement actifs : une cascade de pression copiée d'une zone stérile est orientée dans le mauvais sens

    Une salle stérile est en surpression pour protéger le produit ; une salle OSD de produits hautement actifs doit confiner la poudre. Une cascade de pressions copiée d'un modèle stérile envoie de la poussière de principe actif dans le couloir à chaque ouverture de porte. Vérifiez chaque flèche de porte, choisissez délibérément des sas en dépression (sink) ou en surpression (bubble) et extrayez l'air à travers des caissons bag-in/bag-out HEPA.

    AnalyseLire

  • EU GMP Annex 1 (2022), point 6.13, prévoit un prélèvement à toutes les sorties et à tous les points d'utilisation, en tenant compte des emplacements les plus défavorables, ainsi qu'un échantillon représentatif de l'eau de fabrication chaque jour. Cela n'est réalisable que si des vannes de prélèvement accessibles, les sorties des sous-refroidisseurs, le retour de boucle et les purges de rinçage figurent sur le P&ID avant l'établissement des isométriques.

    AnalyseLire

  • Des preuves que vous pouvez présenter à un inspecteur

    Un essai réussi qui ne peut être rattaché à aucune exigence est une lacune de qualification courante. Relier chaque ligne URS à sa note de calcul, à son plan et à son protocole d'essai dans une matrice de traçabilité unique, établie dès la première émission des études, transforme la question d'un inspecteur en un numéro de ligne plutôt qu'en une réunion.

    AnalyseLire

  • Entrepôts pharmaceutiques à rayonnages à 7,5 m : quand faut-il des sprinklers intermédiaires en rayonnage ?

    Dans le stockage en racks de grande hauteur, un feu prenant naissance en partie basse du rack monte par les cheminées du rack, tandis que les sprinkleurs en plafond à pulvérisation standard s'ouvrent tardivement et peinent à l'atteindre. À 7,5 m de hauteur de stockage, sauf si une conception ESFR couvre la marchandise, des sprinkleurs intermédiaires en racks, avec des implantations de racks et de sprinkleurs figées conjointement, protègent à la fois le bâtiment et la chaîne d'approvisionnement.

    AnalyseLire

  • Une zone Grade C/D exploitée en un seul poste est inoccupée 128 des 168 heures de la semaine, de sorte que la réduction des débits d'air en inoccupation est rentable. Sous un climat tropical, le risque est l'humidité : si l'on coupe la déshumidification en même temps que les ventilateurs, le lundi commence par l'assèchement de la zone. Maintenez la déshumidification en régulation sur le point de rosée, conservez l'écart de pression et planifiez la remise en service.

    AnalyseLire

  • D'abord les fiches de données des locaux : définir le local avant de le dessiner

    La classe, les plages de température et d'humidité, la pression par rapport à chaque local adjacent, les charges internes et les finitions modifient tous les débits d'air et les équipements. Valider une fiche de données de local (RDS) pour chaque local avant le démarrage des plans d'implantation, en partant d'une bibliothèque de 34 RDS pharmaceutiques standard, évite de refaire ultérieurement les calculs de charges et les sélections d'AHU.

    AnalyseLire

Voir toutes les analyses (379)

Ressources techniques

Références gratuites pour ces travaux

Les références auxquelles nous recourons nous-mêmes. Sans inscription, et lorsqu'un chiffre provient d'une norme, nous la citons.

Questions

Life Sciences — questions qui nous sont posées

Réponses des ingénieurs qui réalisent les travaux.

Elle fait de la Stratégie de Maîtrise de la Contamination le document avec lequel tout le reste doit être cohérent, et relève les attentes en matière de technologies barrières, de visualisation des flux d'air et de justification des emplacements de monitoring. Concrètement, cela signifie que les décisions de conception doivent s'appuyer sur une justification écrite, fondée sur le risque, plutôt que sur des précédents — et que la stratégie, les bases de conception et le programme de qualification doivent tous raconter la même histoire.

Cela dépend des produits. L'exploitation multiproduit s'obtient par conception grâce à la ségrégation, au confinement, à des équipements dédiés ou nettoyables et à un nettoyage validé ; la décision repose sur une évaluation toxicologique et une analyse de risque de contamination croisée. Certains produits — certains composés hautement sensibilisants ou de haute activité — imposent des installations dédiées, et c'est l'évaluation qui l'établit, avant que l'implantation ne soit figée.

Les deux séparent l'opérateur du produit exposé. Un RABS met en œuvre une enceinte rigide à flux d'air unidirectionnel et à accès contrôlé, dans un environnement de fond de classe Grade B. Un isolateur est étanche, maintenu selon un régime de pression défini avec son propre traitement d'air, et fait l'objet d'une bio-décontamination, ce qui autorise un environnement de fond de classe inférieure. L'isolateur offre un niveau d'assurance plus élevé et un coût d'exploitation de l'environnement de fond plus faible ; le RABS offre davantage de souplesse opérationnelle et un coût d'investissement moindre. Le procédé, la logique de lots et la fréquence des interventions déterminent la solution appropriée.

En dimensionnant sur la condition de calcul au point de rosée maximal plutôt que sur la température sèche maximale, et en étageant la déshumidification de sorte que la charge soit traitée au point le plus efficace au lieu de surrefroidir puis de réchauffer la totalité de l'air. Selon la plage requise, cela implique une déshumidification par batterie froide correctement dimensionnée, un appoint par dessiccation, ou les deux — avec récupération de chaleur pour limiter la pénalité de réchauffage. Des plages jusqu'à ± 2 % RH sont atteignables lorsque le procédé l'exige.

Que les enregistrements générés par l'installation soient attribuables, lisibles, contemporains, originaux et exacts, et le demeurent. Sur le plan de la conception : accès utilisateur sécurisé avec des comptes individuels, piste d'audit inaltérable, synchronisation horaire entre les systèmes, conservation et sauvegarde des données définies, modifications de configuration maîtrisées, et surveillance spécifiée de sorte que les paramètres critiques soient enregistrés en continu plutôt que relevés manuellement par échantillonnage.

Oui. Les travaux sur un site en exploitation sont organisés autour du périmètre de requalification : confinement temporaire, fenêtres d'arrêt convenues, circuits d'accès contrôlés et une analyse d'impact couvrant chaque zone classée adjacente. Les installations environnantes demeurent dans leur état validé pendant toute la durée de l'intervention, et les systèmes concernés sont requalifiés selon des protocoles convenus au préalable.

Nous fournissons les éléments d'ingénierie et les preuves de qualification, et nous accompagnons votre service qualité par l'explication technique de la justification de conception, des résultats de qualification et de l'historique de maintenance. La documentation est structurée de façon qu'une décision de conception puisse être tracée depuis l'exigence jusqu'à l'essai qui l'a vérifiée.