
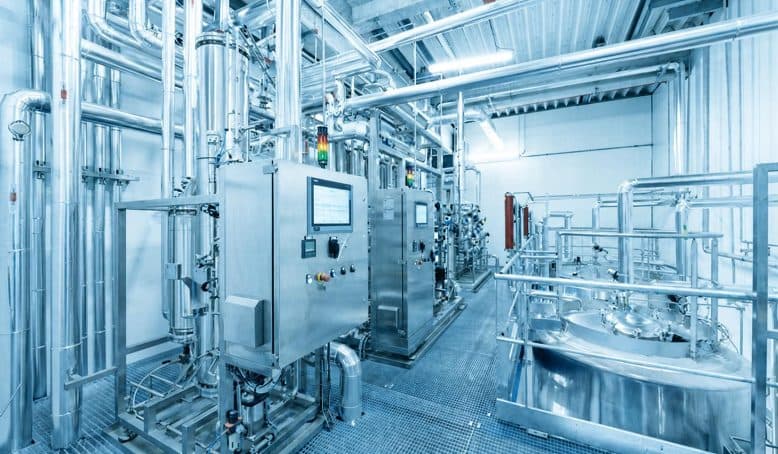
Ein Reinmediensystem wird an der Entnahmestelle beurteilt, nicht an der Destillationsanlage. Wasser, das einen Erzeuger unter Einhaltung der Grenzwerte der Ph. Eur. verlässt und an der Verbrauchsstelle durch Biofilm in der Ringleitung kontaminiert ankommt, hat versagt, und der Erzeuger wird während der gesamten Untersuchung einwandfreie Prüfergebnisse liefern. Nahezu jedes Reinmedienproblem, zu dem wir hinzugezogen werden, ist ein Verteilungsproblem.
Drei Reinheitsklassen, drei Aufgaben
Gereinigtes Wasser (PW) ist das Arbeitspferd: Gemäß USP Leitfähigkeit nicht mehr als 1,3 µS/cm bei 25 °C (Ph. Eur. lässt 5,1 µS/cm zu) und TOC nicht mehr als 500 ppb. Es wird für nicht-parenterale Produkte, die Reinigung von Ausrüstung und als Speisewasser für höhere Wasserqualitäten eingesetzt.
Wasser für Injektionszwecke (WFI) weist dieselben chemischen Grenzwerte und zusätzlich eine Endotoxin-Anforderung auf und wird für Parenteralia und Schlussspülungen eingesetzt. Es wird entweder über einen heiß zirkulierenden Loop mit ständiger Zirkulation oberhalb von 70 °C verteilt, wie im Beispiel in EU GMP Annex 1 angegeben, oder kalt mit einem festgelegten Sanitisierungsregime. Heiß ist regulatorisch einfacher zu begründen und teurer im Betrieb; kalt ist günstiger und stellt höhere Anforderungen an das Sanitisierungsprogramm.
Reinstdampf ist Dampf, dessen Kondensat WFI-Qualität entspricht, und wird zur Sterilisation sowie überall dort eingesetzt, wo Dampf mit dem Produkt in Berührung kommt. Er wird nach EN 285 auf nicht kondensierbare Gase, Trockenheit und Überhitzung geprüft – denn Nassdampf sterilisiert nicht zuverlässig, und ebenso wenig Dampf, der Luft mitführt.
Wo Verteilsysteme tatsächlich versagen
Totstrecken. Ein Abzweig, den die Strömung nicht erreicht, ist der Ort, an dem sich Biofilm bildet. Der Grenzwert wird als Verhältnis von Abzweiglänge zu Rohrdurchmesser (L/D) angegeben und ist eine Auslegungsregel, keine standortspezifische Präferenz — er wird während der Installation verifiziert, da er sich danach ohne Demontage der Ringleitung nicht mehr verifizieren lässt.
Entleerbarkeit. Eine Ringleitung, die sich nicht vollständig entleeren lässt, kann weder zuverlässig sanitisiert noch zuverlässig getrocknet werden. Das Gefälle muss in den Isometrien eingezeichnet und vor Ort geprüft werden, und es ist das Erste, was verloren geht, wenn ein Problem der Gewerkekoordination durch das Anheben einer Rohrleitung gelöst wird.
Schweißnahtqualität. Das Orbitalschweißen erzeugt ein gleichmäßiges Innenprofil mit einem dokumentierten Parametersatz für jede Naht; deshalb ist es für diese Systeme Standard. Das Schweißprotokoll ist Teil des Qualifizierungsnachweises und kein Baustellendokument, das bei der Übergabe entsorgt werden kann.
Oberflächengüte und Passivierung. 316L wird wegen seiner Korrosionsbeständigkeit spezifiziert, die von einer intakten Chromoxidschicht abhängt. Die Fertigung stört diese Schicht; die Passivierung stellt sie wieder her. Wird die Passivierung ausgelassen, entsteht ein System, das ein Jahr lang funktioniert und dann beginnt, Metallionen und Rouge in den Produktstrom einzutragen.
Sanitisierung wird ausgelegt, nicht terminiert
Der häufigste kostspielige Fehler besteht darin, die Sanitisierung als betriebliche Entscheidung zu behandeln, die erst nach der Übergabe getroffen wird. Ob ein Ring mit Heißwasser, Reinstdampf oder Chemikalien sanitisiert wird, bestimmt seine Werkstoffauswahl, sein Gefälle, seine Instrumentierung und die Temperatur, der seine Komponenten standhalten müssen. Eine Sanitisierungsstrategie nachträglich auf einen Ring aufzusetzen, der nicht dafür ausgelegt wurde, bedeutet in der Regel, ihn zu ersetzen.
Wonach Sie fragen sollten
Ein Paket für Reinstmedien sollte mit der Übergabe die Isometrien mit eingetragenen Totraummaßen, das Schweißprotokoll, die Materialzertifikate, die Passivierungsnachweise, die Sanitisierungsanweisung mit ihren validierten Parametern und den Probenahmeplan mit der Begründung für jede Probenahmestelle liefern. Kann ein Lieferant diesen Satz nicht vorlegen, mag das System dennoch einwandfrei sein — aber Sie können es nicht nachweisen, und bei einer Inspektion ist das dasselbe.
Branchen

